
Esclerose lateral amiotrófica
Na ELA, morrem as células nervosas que controlam os músculos, causando fraqueza crescente, dificuldade para falar e engolir e, por fim, falência respiratória.
O que é
Doença neurodegenerativa progressiva que destrói tanto os neurônios motores superiores (córtex motor e tratos corticoespinais) quanto os inferiores (núcleos motores do tronco encefálico e corno anterior da medula espinal). É a doença do neurônio motor mais comum em adultos e não tem cura.
Quem afeta
A incidência é de cerca de 1–2 por 100.000 pessoas por ano no mundo, com início geralmente entre 50 e 70 anos e discretamente mais em homens. Estudos da América Latina em geral relatam números semelhantes ou um pouco menores, com menos registros. Cerca de 5–10% dos casos são familiares.
Causas
- A maioria dos casos é esporádica, de causa desconhecida
- Cerca de 5–10% são familiares, na maioria autossômicos dominantes; a expansão de repetições no C9orf72 e as mutações no SOD1 são as mais conhecidas
- Mecanismos propostos: excitotoxicidade por glutamato, agregação proteica (TDP-43), estresse oxidativo e disfunção mitocondrial
Fatores de risco
- Idade, com pico de início entre 50 e 70 anos
- História familiar de ELA ou de demência frontotemporal
- Sexo masculino (leve excesso)
- Possíveis associações, não comprovadas, com tabagismo, serviço militar e algumas exposições ambientais
Fisiopatologia
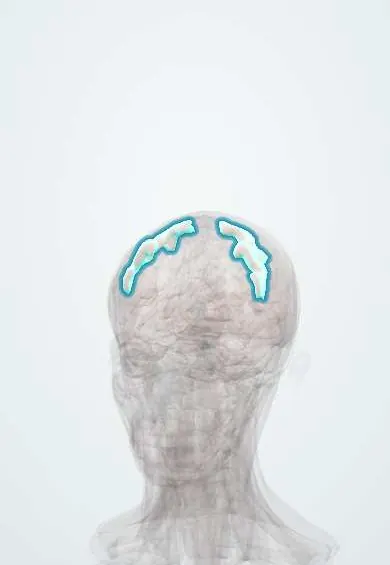
Os neurônios motores do giro pré-central, dos núcleos do tronco encefálico (incluindo o núcleo do hipoglosso no bulbo) e dos cornos anteriores degeneram, e os tratos corticoespinais laterais perdem fibras e endurecem (“esclerose lateral”). A perda de neurônios motores inferiores causa fraqueza, atrofia e fasciculações (“amiotrófica”); a perda de neurônios motores superiores causa espasticidade e reflexos vivos. A sensibilidade, os movimentos oculares e os esfíncteres geralmente são poupados, e a morte costuma decorrer da falência dos músculos respiratórios.
Classificação
- Início em membros (cerca de dois terços): fraqueza assimétrica de uma mão ou de um pé
- Início bulbar: disartria e disfagia primeiro, mais comum em mulheres idosas
- Início respiratório (raro)
- Fenótipos relacionados: atrofia muscular progressiva (apenas neurônio motor inferior) e esclerose lateral primária (apenas neurônio motor superior); ELA com demência frontotemporal
Sintomas e sinais
- Fraqueza indolor, assimétrica e progressiva, muitas vezes primeiro em uma mão (falta de destreza, deixar cair objetos) ou em um pé (pé caído, tropeços)
- Atrofia muscular, fasciculações (contrações) e cãibras
- Espasticidade, rigidez e reflexos vivos com sinal de Babinski no mesmo membro que apresenta atrofia
- Fala arrastada, dificuldade para engolir, sialorreia, atrofia da língua com fasciculações
- Falta de ar, ortopneia e cefaleia matinal por hipoventilação noturna
- Labilidade emocional (afeto pseudobulbar) e, em algumas pessoas, alterações de comportamento ou de linguagem da demência frontotemporal
Diagnóstico
- Clínico
- Combinação de sinais de neurônio motor superior e inferior em várias regiões do corpo (bulbar, cervical, torácica, lombossacral) com disseminação progressiva, e exclusão de outras causas (critérios de Gold Coast ou de El Escorial revisados). A sensibilidade é normal.
- Exames
- A eletroneuromiografia mostra desnervação ativa e crônica difusa com nervos sensitivos normais. Exames de sangue (CK, tireoide, B12, cálcio, eletroforese de proteínas) excluem doenças que a simulam; teste genético quando há história familiar. A capacidade vital forçada acompanha a função respiratória.
- Imagem
- A RM de crânio e da coluna cervical é feita principalmente para excluir doenças que a simulam, como mielopatia cervical ou lesão estrutural.
Diagnóstico diferencial
- Mielopatia espondilótica cervical com radiculopatia
- Neuropatia motora multifocal com bloqueio de condução
- Miastenia gravis (início bulbar)
- Miosite por corpos de inclusão e outras miopatias
- Atrofia muscular espinal (de início no adulto) e doença de Kennedy
Objetivo do tratamento
Retardar modestamente a progressão, manter a função, a nutrição e a respiração pelo maior tempo possível, controlar os sintomas e apoiar a pessoa e a família com cuidados paliativos e planejamento antecipado de cuidados desde cedo.
Tratamento
- Clínico
- O riluzol (inibidor da liberação de glutamato) prolonga modestamente a sobrevida; a edaravona (antioxidante) é usada em alguns países. Existe terapia direcionada ao gene para a ELA relacionada ao SOD1.
- Procedimento
- A ventilação não invasiva na insuficiência respiratória melhora a sobrevida e a qualidade de vida; a traqueostomia com ventilação mecânica é uma opção que algumas pessoas escolhem.
- Procedimento
- Gastrostomia (endoscópica percutânea ou radiológica) para disfagia e perda de peso, idealmente antes que a capacidade vital caia demais.
- Reabilitação
- Cuidado multidisciplinar: fisioterapia, terapia ocupacional, fonoaudiologia e dispositivos de comunicação, suporte nutricional.
- Acompanhamento
- Avaliação regular da capacidade vital forçada, do peso e da deglutição; as prioridades de enfermagem são precauções contra aspiração, desobstrução das vias aéreas, cuidados com a pele e prevenção de quedas.
- Clínico
- Alívio dos sintomas: fármacos para espasticidade, cãibras, sialorreia e afeto pseudobulbar; cuidados paliativos e diretivas antecipadas de vontade desde o início.
Complicações
- Insuficiência respiratória, principal causa de morte
- Pneumonia aspirativa
- Desnutrição e desidratação por disfagia
- Quedas, úlceras por pressão e contraturas
- Depressão e sobrecarga do cuidador
Prognóstico
Implacavelmente progressiva. A sobrevida mediana é de cerca de 2–5 anos desde o início dos sintomas, na maioria terminando em insuficiência respiratória, mas cerca de 10% vivem mais de 10 anos. O início bulbar e a idade mais avançada têm pior prognóstico; a ventilação não invasiva e o cuidado multidisciplinar prolongam a sobrevida.
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Qual combinação de sinais define a esclerose lateral amiotrófica?
Sinais de neurônio motor superior (espasticidade, reflexos vivos, Babinski) junto com sinais de neurônio motor inferior (fraqueza, atrofia, fasciculações), progressivos e disseminados.
Quais funções são tipicamente poupadas na ELA?
A sensibilidade, os movimentos oculares e o controle esfincteriano vesical e intestinal.
Qual fármaco prolonga modestamente a sobrevida na ELA e como age?
O riluzol, que reduz a liberação de glutamato e a excitotoxicidade.
Qual é a causa habitual de morte na ELA?
Insuficiência respiratória por fraqueza dos músculos respiratórios, muitas vezes com pneumonia aspirativa.
Qual é uma prioridade-chave de enfermagem em um paciente com ELA bulbar?
Prevenção da aspiração: avaliação da deglutição, posição ereta e texturas adaptadas nas refeições, aspirador disponível e monitorização do peso e da respiração.
Conexões
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Amyotrophic lateral sclerosis (ALS) (MedlinePlus (U.S. National Library of Medicine), 2024); Amyotrophic lateral sclerosis (MedlinePlus Genetics (U.S. National Library of Medicine), 2024).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.