
Arrhythmogene rechtsventrikuläre Kardiomyopathie
Eine erbliche Herzmuskelerkrankung, bei der Fett und Narben den Muskel der rechten Herzkammer ersetzen; sie verursacht gefährliche Rhythmen bei jungen Menschen.
Was es ist
Die arrhythmogene rechtsventrikuläre Kardiomyopathie (ARVC) ist eine erbliche Erkrankung der Desmosomen, der Haftverbindungen, die die Herzmuskelzellen zusammenhalten. Die Myozyten werden fortschreitend durch Binde- und Fettgewebe ersetzt, vor allem im rechten Ventrikel, was ventrikuläre Arrhythmien, eine rechtsventrikuläre Dilatation und später eine Herzinsuffizienz verursacht. Sie ist eine führende Ursache des plötzlichen Herztods bei jungen Menschen und Sportlern.
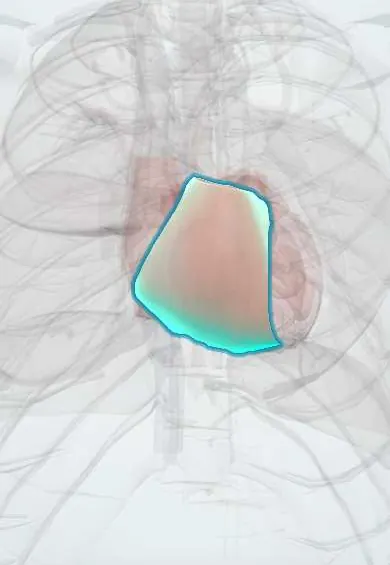
In 3D ansehen
Wen es betrifft
Betrifft schätzungsweise etwa 1 von 1.000 bis 1 von 5.000 Menschen und wird vermutlich unterdiagnostiziert. Sie manifestiert sich meist zwischen Adoleszenz und viertem Lebensjahrzehnt, häufiger und schwerer bei Männern. Bis zur Hälfte der Fälle tritt familiär gehäuft auf. Spezifische kolumbianische Daten gibt es nicht.
Ursachen
- Pathogene Varianten in Desmosomen-Genen: PKP2 (Plakophilin-2, am häufigsten), DSP, DSG2, DSC2, JUP
- Seltener nicht desmosomale Gene (zum Beispiel TMEM43, PLN, DES, LMNA)
- Meist autosomal-dominant mit variabler Penetranz; seltene rezessive Formen mit Haut- und Haarbefunden (Naxos-Krankheit, Carvajal-Syndrom)
- Ausdauersport beschleunigt die Krankheitsausprägung bei Anlageträgern
Risikofaktoren
- Familienanamnese einer ARVC oder eines ungeklärten plötzlichen Todes bei einem jungen Angehörigen
- Träger einer pathogenen desmosomalen Variante
- Männliches Geschlecht
- Hochintensiver Sport und Ausdauersport
Pathophysiologie
Defekte Desmosomen halten der mechanischen Belastung der Kontraktion nicht stand, sodass sich Zellverbindungen lösen und Myozyten absterben. Die Reparatur ersetzt sie durch fibrolipomatöses Gewebe, beginnend subepikardial und im sogenannten Dysplasie-Dreieck (Einflusstrakt, Ausflusstrakt und Spitze des rechten Ventrikels). Inseln überlebender Muskulatur innerhalb der Narbe bilden Reentry-Kreise, die monomorphe ventrikuläre Tachykardien mit Linksschenkelblockbild verursachen. Die verzögerte Erregungsleitung durch das erkrankte Gewebe erzeugt Epsilon-Wellen. Das Fortschreiten führt zu rechtsventrikulärer Dilatation und Dysfunktion, und auch der linke Ventrikel kann beteiligt sein.
Einteilung
- Klassische rechtsbetonte Form
- Biventrikuläre Form
- Linksbetonte Form (arrhythmogene linksventrikuläre Kardiomyopathie)
- Diagnostische Kategorien der Task-Force-Kriterien: definitiv, grenzwertig, möglich
Symptome und Zeichen
- Herzklopfen
- Benommenheit oder Synkope, oft bei Belastung
- Herzstillstand als erstes Zeichen bei manchen jungen Patienten
- Später: Dyspnoe, Müdigkeit, Bein- und Bauchschwellung durch Rechtsherzinsuffizienz
- Viele Angehörige tragen das Gen, ohne Symptome zu haben
Diagnose
- Klinisch
- Die Diagnose kombiniert mehrere Kriterien (Task-Force-Kriterien): strukturelle und funktionelle Auffälligkeiten des rechten Ventrikels, Gewebecharakterisierung, Repolarisations- und Depolarisationsstörungen im EKG, Arrhythmien sowie Familienanamnese oder Genetik. Daran denken bei einem jungen Menschen mit belastungsabhängigem Herzklopfen oder Synkope.
- Untersuchungen
- 12-Kanal-EKG: T-Negativierungen in V1 bis V3, Epsilon-Wellen, verlängerte terminale QRS-Aktivierung. Das Langzeit-EKG (Holter) zeigt häufige ventrikuläre Extrasystolen oder ventrikuläre Tachykardien mit Linksschenkelblock-Morphologie. Das Signalmittelungs-EKG erfasst Spätpotenziale. Gentest beim Patienten und Kaskadentestung der Verwandten ersten Grades.
- Bildgebung
- Die Echokardiographie zeigt rechtsventrikuläre Dilatation, eingeschränkte Funktion und regionale Wandbewegungsstörungen oder Aneurysmen. Die Kardio-MRT ist das beste bildgebende Verfahren und zeigt zusätzlich den fibrolipomatösen Umbau und ein Late-Gadolinium-Enhancement. Eine Endomyokardbiopsie ist selten nötig.
Differenzialdiagnose
- Idiopathische Tachykardie aus dem rechtsventrikulären Ausflusstrakt
- Brugada-Syndrom
- Sportlerherz
- Kardiale Sarkoidose und Myokarditis
- Dilatative Kardiomyopathie
- Rechtsventrikuläre Volumenbelastung (Vorhofseptumdefekt, pulmonale Hypertonie)
Behandlungsziel
Den plötzlichen Herztod verhindern, Arrhythmien kontrollieren, das Fortschreiten verlangsamen und Familienangehörige untersuchen.
Behandlung
- Lebensstil
- Einschränkung von Wettkampf- und Ausdauersport für Patienten und genpositive Angehörige, die wichtigste krankheitsmodifizierende Maßnahme.
- Eingriff
- Implantierbarer Kardioverter-Defibrillator für Überlebende eines Herzstillstands, bei anhaltender ventrikulärer Tachykardie, ungeklärter Synkope oder anderen Hochrisikomerkmalen.
- Medikamentös
- Betablocker für alle Betroffenen; Amiodaron oder Sotalol als Antiarrhythmika, wenn Arrhythmien fortbestehen.
- Eingriff
- Katheterablation (endokardial und epikardial) bei rezidivierender ventrikulärer Tachykardie trotz Medikation.
- Medikamentös
- Standardtherapie der Herzinsuffizienz bei Ventrikeldysfunktion; Herztransplantation bei refraktärer Herzinsuffizienz oder refraktären Arrhythmien.
- Verlaufskontrolle
- Pflege und Nachsorge: Schulung zum Defibrillator, Telemetrie nach Schockabgaben, regelmäßige EKG- und Bildgebungskontrollen, genetische Beratung und regelmäßiges Screening der Angehörigen.
Komplikationen
- Plötzlicher Herztod (oft bei Belastung)
- Anhaltende ventrikuläre Tachykardie und elektrischer Sturm
- Rechts- oder biventrikuläre Herzinsuffizienz
- Thromboembolie bei dilatiertem, schlecht kontrahierendem Ventrikel
- Inadäquate Defibrillatorschocks und psychische Belastung
Prognose
Bei früher Diagnose, Belastungseinschränkung und einem Defibrillator bei entsprechender Indikation ist das Langzeitüberleben gut. Das Risiko ist am höchsten bei jungen Patienten mit Synkope, anhaltenden Arrhythmien, ausgedehnter Erkrankung oder linksventrikulärer Beteiligung. Die Erkrankung schreitet meist über Jahrzehnte fort.
Vorbeugung
- Genetisches und klinisches Kaskadenscreening der Verwandten ersten Grades
- Sportmedizinische Voruntersuchung von Sportlern mit EKG, wo verfügbar
- Verzicht auf Ausdauer- und Wettkampfsport bei Anlageträgern
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Welche Zellstruktur ist bei der ARVC defekt?
Das Desmosom (zum Beispiel Plakophilin-2).
Was ist der charakteristische EKG-Befund?
Epsilon-Wellen und T-Negativierungen in V1 bis V3.
Welche QRS-Morphologie zeigt eine ventrikuläre Tachykardie aus dem rechten Ventrikel?
Ein Linksschenkelblockbild.
Welche Lebensstilmaßnahme ist unverzichtbar?
Verzicht auf Wettkampf- und Ausdauersport.
Was ist die beste Bildgebung zur Diagnose?
Die Kardio-MRT.
Verwandte Erkrankungen
- Ventrikuläre Tachykardie
- Herz-Kreislauf-Stillstand (Kammerflimmern, pulslose VT, Asystolie, PEA)
- Synkope (vasovagal, orthostatische Hypotonie, kardial)
- Brugada-Syndrom
- Supraventrikuläre und ventrikuläre Extrasystolen
- Dilatative Kardiomyopathie
- Hypertrophe Kardiomyopathie
- Myokarditis
- Sarkoidose
- Herzinsuffizienz
- Vorhofseptumdefekt
- Pulmonale Hypertonie und Cor pulmonale
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Arrhythmogenic right ventricular cardiomyopathy: MedlinePlus Genetics (MedlinePlus Genetics, US National Library of Medicine, 2026); Cardiomyopathy - Types | NHLBI, NIH (National Heart, Lung, and Blood Institute (NHLBI), NIH, 2026).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.