
Cardiomiopatia arritmogênica do ventrículo direito
Doença hereditária do músculo cardíaco em que gordura e cicatriz substituem o músculo do ventrículo direito, causando ritmos perigosos em jovens.
O que é
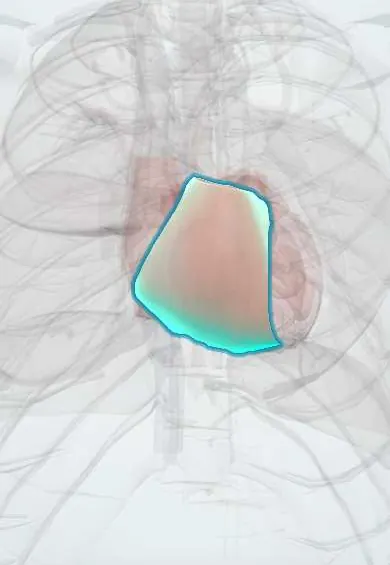
A cardiomiopatia arritmogênica do ventrículo direito (CAVD) é uma doença hereditária dos desmossomos, as junções que mantêm unidas as células do músculo cardíaco. Os miócitos são progressivamente substituídos por tecido fibroso e adiposo, principalmente no ventrículo direito, causando arritmias ventriculares, dilatação do ventrículo direito e, mais tarde, insuficiência cardíaca. É uma das principais causas de morte súbita cardíaca em jovens e atletas.
Quem afeta
Estima-se que afete cerca de 1 em 1.000 a 1 em 5.000 pessoas, e provavelmente é subdiagnosticada. Costuma se manifestar entre a adolescência e a quarta década, com mais frequência e gravidade em homens. Até metade dos casos é familiar. Não há dados específicos da Colômbia.
Causas
- Variantes patogênicas em genes dos desmossomos: PKP2 (placofilina-2, a mais comum), DSP, DSG2, DSC2, JUP
- Com menor frequência, genes não desmossômicos (por exemplo, TMEM43, PLN, DES, LMNA)
- Principalmente autossômica dominante com penetrância variável; formas recessivas raras com achados cutâneos e capilares (doença de Naxos, síndrome de Carvajal)
- O exercício de resistência acelera a expressão da doença nos portadores
Fatores de risco
- História familiar de CAVD ou de morte súbita inexplicada em parente jovem
- Ser portador de variante desmossômica patogênica
- Sexo masculino
- Esporte de alta intensidade e de resistência
Fisiopatologia
Os desmossomos defeituosos não suportam o estresse mecânico da contração, de modo que as junções celulares se desprendem e os miócitos morrem. A reparação os substitui por tecido fibroadiposo, começando sob o epicárdio e no chamado triângulo da displasia (via de entrada, via de saída e ápice do ventrículo direito). Ilhas de músculo sobrevivente dentro da cicatriz criam circuitos de reentrada que causam taquicardia ventricular monomórfica com padrão de bloqueio de ramo esquerdo. A condução lenta através do tecido doente produz ondas épsilon. A progressão causa dilatação e disfunção do ventrículo direito, e o ventrículo esquerdo também pode ser acometido.
Classificação
- Forma clássica com predomínio direito
- Forma biventricular
- Forma com predomínio esquerdo (cardiomiopatia arritmogênica do ventrículo esquerdo)
- Categorias diagnósticas dos critérios da Task Force: definitiva, limítrofe, possível
Sintomas e sinais
- Palpitações
- Tontura ou síncope, muitas vezes durante o exercício
- Parada cardíaca como primeiro sinal em alguns pacientes jovens
- Mais tarde: dispneia, fadiga, inchaço das pernas e do abdome por insuficiência cardíaca direita
- Muitos parentes são portadores do gene sem sintomas
Diagnóstico
- Clínico
- O diagnóstico combina vários critérios (critérios da Task Force): alterações estruturais e funcionais do ventrículo direito, caracterização tecidual, alterações de repolarização e despolarização no ECG, arritmias e história familiar ou genética. Suspeitar em pessoa jovem com palpitações ou síncope relacionadas ao exercício.
- Exames
- ECG de 12 derivações: inversão da onda T de V1 a V3, ondas épsilon, ativação terminal do QRS prolongada. O Holter mostra extrassístoles ventriculares frequentes ou taquicardia ventricular com morfologia de bloqueio de ramo esquerdo. O ECG de alta resolução (signal-averaged) detecta potenciais tardios. Teste genético do paciente e testagem em cascata dos parentes de primeiro grau.
- Imagem
- O ecocardiograma mostra dilatação do ventrículo direito, função reduzida e alterações segmentares da contratilidade ou aneurismas. A ressonância magnética cardíaca é o melhor exame de imagem, acrescentando a substituição fibroadiposa e o realce tardio por gadolínio. A biópsia endomiocárdica raramente é necessária.
Diagnóstico diferencial
- Taquicardia idiopática da via de saída do ventrículo direito
- Síndrome de Brugada
- Coração de atleta
- Sarcoidose cardíaca e miocardite
- Cardiomiopatia dilatada
- Sobrecarga de volume do ventrículo direito (comunicação interatrial, hipertensão pulmonar)
Objetivo do tratamento
Prevenir a morte súbita cardíaca, controlar as arritmias, retardar a progressão e rastrear os familiares.
Tratamento
- Estilo de vida
- Restrição do esporte competitivo e de resistência para pacientes e parentes com teste genético positivo, a principal medida modificadora da doença.
- Procedimento
- Cardioversor-desfibrilador implantável para sobreviventes de parada cardíaca, taquicardia ventricular sustentada, síncope inexplicada ou outras características de alto risco.
- Clínico
- Betabloqueadores para todos os pacientes afetados; amiodarona ou sotalol como antiarrítmicos quando as arritmias persistem.
- Procedimento
- Ablação por cateter (endocárdica e epicárdica) na taquicardia ventricular recorrente apesar dos medicamentos.
- Clínico
- Tratamento padrão da insuficiência cardíaca para a disfunção ventricular; transplante cardíaco na insuficiência cardíaca ou arritmias refratárias.
- Acompanhamento
- Enfermagem e acompanhamento: orientação sobre o desfibrilador, telemetria após choques, ECG e exames de imagem regulares, aconselhamento genético e rastreamento periódico dos parentes.
Complicações
- Morte súbita cardíaca (muitas vezes durante o exercício)
- Taquicardia ventricular sustentada e tempestade elétrica
- Insuficiência cardíaca direita ou biventricular
- Tromboembolismo em ventrículo dilatado e com contração deficiente
- Choques inapropriados do desfibrilador e impacto psicológico
Prognóstico
Com diagnóstico precoce, restrição do exercício e desfibrilador quando indicado, a sobrevida a longo prazo é boa. O risco é maior em pacientes jovens com síncope, arritmias sustentadas, doença extensa ou acometimento do ventrículo esquerdo. A doença tende a progredir ao longo de décadas.
Prevenção
- Rastreamento genético e clínico em cascata dos parentes de primeiro grau
- Avaliação pré-participação de atletas com ECG onde disponível
- Evitar esportes de resistência e competitivos nos portadores
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Qual estrutura celular é defeituosa na CAVD?
O desmossomo (por exemplo, placofilina-2).
Qual é o achado característico no ECG?
Ondas épsilon e inversão da onda T de V1 a V3.
Que morfologia do QRS mostra a taquicardia ventricular originada no ventrículo direito?
Padrão de bloqueio de ramo esquerdo.
Qual medida de estilo de vida é essencial?
Evitar esportes competitivos e de resistência.
Qual é o melhor exame de imagem para o diagnóstico?
Ressonância magnética cardíaca.
Conexões
Doenças relacionadas12
- Taquicardia ventricular
- Parada cardíaca (FV, TV sem pulso, assistolia, AESP)
- Síncope (vasovagal, hipotensão ortostática, cardíaca)
- Síndrome de Brugada
- Extrassístoles atriais e ventriculares
- Cardiomiopatia dilatada
- Cardiomiopatia hipertrófica
- Miocardite
- Sarcoidose
- Insuficiência cardíaca
- Comunicação interatrial
- Hipertensão pulmonar e cor pulmonale
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Arrhythmogenic right ventricular cardiomyopathy: MedlinePlus Genetics (MedlinePlus Genetics, US National Library of Medicine, 2026); Cardiomyopathy - Types | NHLBI, NIH (National Heart, Lung, and Blood Institute (NHLBI), NIH, 2026).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.