Miocardiopatía arritmogénica del ventrículo derecho !
Enfermedad hereditaria del músculo cardíaco en la que grasa y cicatriz reemplazan el ventrículo derecho y causan arritmias graves en jóvenes.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
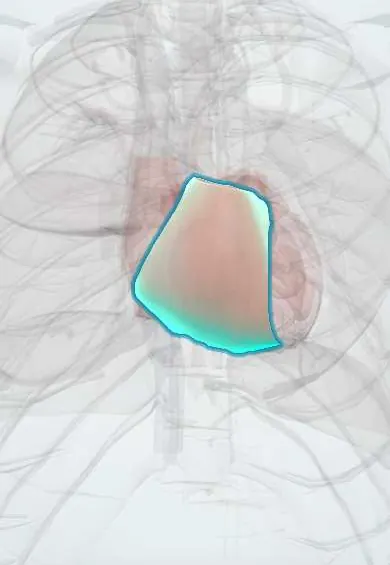
- Ventrículo derecho
- Tronco pulmonar
- Valva anterior de la tricúspide
- Valva septal de la tricúspide
- Valva posterior de la tricúspide
- Tabique interventricular
- Ventrículo izquierdo
- Ramas del haz de His
Por qué ocurre
- Herencia mendeliana: autosómica dominante, recesiva y ligada al X
- Fibrosis de los órganos: el TGF-β y el miofibroblasto
- Cómo se producen las arritmias
- Uniones celulares: estrechas, adherentes, desmosomas, comunicantes y hemidesmosomas
- Músculo cardíaco: discos intercalares
Qué es
La miocardiopatía arritmogénica del ventrículo derecho (MAVD) es una enfermedad hereditaria de los desmosomas, las uniones que mantienen unidas las células del músculo cardíaco. Los miocitos se reemplazan de forma progresiva por tejido fibroso y graso, sobre todo en el ventrículo derecho, lo que causa arritmias ventriculares, dilatación del ventrículo derecho y, más tarde, falla cardíaca. Es una causa principal de muerte súbita cardíaca en jóvenes y deportistas.
A quién afecta
Se estima que afecta a cerca de 1 de cada 1.000 a 5.000 personas y probablemente está subdiagnosticada. Suele manifestarse entre la adolescencia y la cuarta década, con más frecuencia y gravedad en hombres. Hasta la mitad de los casos es familiar. No hay datos específicos de Colombia.
Causas
- Variantes patogénicas en genes del desmosoma: PKP2 (placofilina 2, la más frecuente), DSP, DSG2, DSC2, JUP
- Con menos frecuencia, genes no desmosómicos (por ejemplo TMEM43, PLN, DES, LMNA)
- Herencia mayormente autosómica dominante con penetrancia variable; formas recesivas raras con hallazgos en piel y pelo (enfermedad de Naxos, síndrome de Carvajal)
- El ejercicio de resistencia acelera la expresión de la enfermedad en portadores
Factores de riesgo
- Antecedente familiar de MAVD o de muerte súbita inexplicada en un familiar joven
- Portar una variante desmosómica patogénica
- Sexo masculino
- Deporte de alta intensidad y de resistencia
Fisiopatología
Los desmosomas defectuosos no resisten el estrés mecánico de la contracción, por lo que las uniones celulares se separan y los miocitos mueren. La reparación los reemplaza con tejido fibroadiposo, que empieza bajo el epicardio y en el llamado triángulo de la displasia (tracto de entrada, tracto de salida y ápex del ventrículo derecho). Las islas de músculo sobreviviente dentro de la cicatriz crean circuitos de reentrada que causan taquicardia ventricular monomórfica con patrón de bloqueo de rama izquierda. La conducción retrasada a través del tejido enfermo produce ondas épsilon. La progresión causa dilatación y disfunción del ventrículo derecho, y el ventrículo izquierdo también puede afectarse.
Clasificación
- Forma clásica de predominio derecho
- Forma biventricular
- Forma de predominio izquierdo (miocardiopatía arritmogénica del ventrículo izquierdo)
- Categorías diagnósticas de los criterios del Task Force: definitiva, limítrofe, posible
Síntomas y signos
- Palpitaciones
- Mareo o síncope, a menudo durante el ejercicio
- Paro cardíaco como primera manifestación en algunos jóvenes
- Más tarde: disnea, fatiga, edema de piernas y abdomen por falla cardíaca derecha
- Muchos familiares portan el gen sin síntomas
Diagnóstico
- Clínico
- El diagnóstico combina varios criterios (criterios del Task Force): alteraciones estructurales y funcionales del ventrículo derecho, caracterización tisular, alteraciones de repolarización y despolarización en el electrocardiograma, arritmias, e historia familiar o genética. Se sospecha en un joven con palpitaciones o síncope relacionados con el ejercicio.
- Pruebas
- Electrocardiograma de 12 derivaciones: inversión de la onda T de V1 a V3, ondas épsilon, activación terminal prolongada del QRS. El Holter muestra extrasístoles ventriculares frecuentes o taquicardia ventricular con morfología de bloqueo de rama izquierda. El electrocardiograma de señal promediada detecta potenciales tardíos. Prueba genética del paciente y estudio en cascada de familiares de primer grado.
- Imágenes
- La ecocardiografía muestra dilatación del ventrículo derecho, función reducida y alteraciones segmentarias o aneurismas. La resonancia magnética cardíaca es la mejor prueba de imagen y agrega el reemplazo fibroadiposo y el realce tardío con gadolinio. La biopsia endomiocárdica rara vez es necesaria.
Diagnóstico diferencial
- Taquicardia idiopática del tracto de salida del ventrículo derecho
- Síndrome de Brugada
- Corazón de atleta
- Sarcoidosis cardíaca y miocarditis
- Miocardiopatía dilatada
- Sobrecarga de volumen del ventrículo derecho (comunicación interauricular, hipertensión pulmonar)
Objetivo del tratamiento
Prevenir la muerte súbita cardíaca, controlar las arritmias, frenar la progresión y estudiar a los familiares.
Tratamiento
- Estilo de vida
- Restricción del deporte competitivo y de resistencia en pacientes y familiares portadores, la principal medida que modifica la enfermedad.
- Procedimiento
- Cardiodesfibrilador implantable en sobrevivientes de paro cardíaco, taquicardia ventricular sostenida, síncope inexplicado u otros rasgos de alto riesgo.
- Médico
- Betabloqueadores para todos los pacientes afectados; amiodarona o sotalol como antiarrítmicos cuando las arritmias persisten.
- Procedimiento
- Ablación con catéter (endocárdica y epicárdica) para la taquicardia ventricular recurrente a pesar de los fármacos.
- Médico
- Tratamiento estándar de falla cardíaca para la disfunción ventricular; trasplante cardíaco en falla cardíaca o arritmias refractarias.
- Seguimiento
- Enfermería y seguimiento: educación sobre el desfibrilador, telemetría tras descargas, electrocardiograma e imágenes periódicas, asesoría genética y tamizaje periódico de familiares.
Complicaciones
- Muerte súbita cardíaca (a menudo durante el ejercicio)
- Taquicardia ventricular sostenida y tormenta eléctrica
- Falla cardíaca derecha o biventricular
- Tromboembolia en un ventrículo dilatado y con mala contracción
- Descargas inapropiadas del desfibrilador e impacto psicológico
Pronóstico
Con diagnóstico temprano, restricción del ejercicio y desfibrilador cuando está indicado, la supervivencia a largo plazo es buena. El riesgo es mayor en jóvenes con síncope, arritmias sostenidas, enfermedad extensa o compromiso del ventrículo izquierdo. La enfermedad tiende a progresar a lo largo de décadas.
Prevención
- Tamizaje genético y clínico en cascada de los familiares de primer grado
- Evaluación previa a la participación deportiva con electrocardiograma donde esté disponible
- Evitar el deporte de resistencia y competitivo en portadores
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué estructura celular es defectuosa en la MAVD?
El desmosoma (por ejemplo, la placofilina 2).
¿Cuál es el hallazgo electrocardiográfico característico?
Ondas épsilon e inversión de la onda T de V1 a V3.
¿Qué morfología del QRS muestra la taquicardia ventricular originada en el ventrículo derecho?
Un patrón de bloqueo de rama izquierda.
¿Qué medida del estilo de vida es esencial?
Evitar el deporte competitivo y de resistencia.
¿Cuál es la mejor prueba de imagen para el diagnóstico?
La resonancia magnética cardíaca.
Enfermedades relacionadas
- Taquicardia ventricular
- Paro cardiorrespiratorio (FV, TV sin pulso, asistolia, AESP)
- Síncope (vasovagal, hipotensión ortostática, cardíaco)
- Síndrome de Brugada
- Extrasístoles auriculares y ventriculares
- Miocardiopatía dilatada
- Miocardiopatía hipertrófica
- Miocarditis
- Sarcoidosis
- Insuficiencia cardíaca
- Comunicación interauricular
- Hipertensión pulmonar y cor pulmonale
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Arrhythmogenic right ventricular cardiomyopathy: MedlinePlus Genetics (MedlinePlus Genetics, US National Library of Medicine, 2026); Cardiomyopathy - Types | NHLBI, NIH (National Heart, Lung, and Blood Institute (NHLBI), NIH, 2026).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.