
Cardiomyopathie arythmogène du ventricule droit
Maladie héréditaire du muscle cardiaque où graisse et cicatrice remplacent le muscle du ventricule droit, causant des rythmes dangereux chez les jeunes.
Ce que c'est
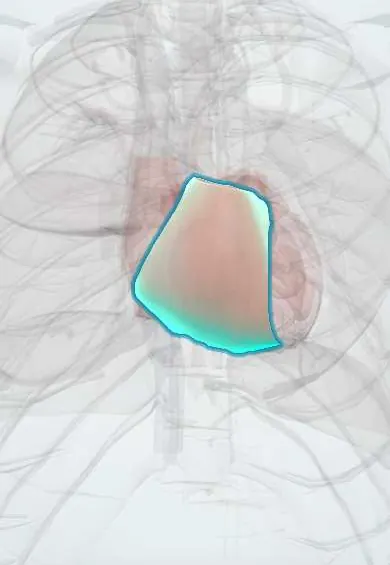
La cardiomyopathie arythmogène du ventricule droit (CAVD) est une maladie héréditaire des desmosomes, les jonctions qui maintiennent les cellules musculaires cardiaques entre elles. Les myocytes sont progressivement remplacés par du tissu fibreux et adipeux, surtout dans le ventricule droit, ce qui entraîne des arythmies ventriculaires, une dilatation du ventricule droit et, plus tard, une insuffisance cardiaque. C'est une cause majeure de mort subite cardiaque chez les jeunes et les sportifs.
Qui est touché
On estime qu'elle touche environ 1 personne sur 1 000 à 1 sur 5 000 et qu'elle est probablement sous-diagnostiquée. Elle se révèle généralement entre l'adolescence et la quatrième décennie, plus souvent et plus sévèrement chez les hommes. Jusqu'à la moitié des cas sont familiaux. Il n'existe pas de données colombiennes spécifiques.
Causes
- Variants pathogènes des gènes desmosomiques : PKP2 (plakophiline-2, le plus fréquent), DSP, DSG2, DSC2, JUP
- Plus rarement, gènes non desmosomiques (par exemple TMEM43, PLN, DES, LMNA)
- Transmission surtout autosomique dominante à pénétrance variable ; rares formes récessives avec atteinte de la peau et des cheveux (maladie de Naxos, syndrome de Carvajal)
- L'exercice d'endurance accélère l'expression de la maladie chez les porteurs
Facteurs de risque
- Antécédents familiaux de CAVD ou de mort subite inexpliquée chez un parent jeune
- Portage d'un variant desmosomique pathogène
- Sexe masculin
- Sport de haute intensité et d'endurance
Physiopathologie
Les desmosomes défectueux ne résistent pas au stress mécanique de la contraction : les jonctions cellulaires se détachent et les myocytes meurent. La réparation les remplace par du tissu fibro-adipeux, d'abord sous l'épicarde et dans le «triangle de la dysplasie» (chambre d'admission, infundibulum et apex du ventricule droit). Des îlots de muscle survivant au sein de la cicatrice créent des circuits de réentrée à l'origine d'une tachycardie ventriculaire monomorphe à aspect de bloc de branche gauche. Le retard de conduction à travers le tissu malade produit des ondes epsilon. L'évolution entraîne une dilatation et une dysfonction du ventricule droit, et le ventricule gauche peut aussi être atteint.
Classification
- Forme classique à prédominance droite
- Forme biventriculaire
- Forme à prédominance gauche (cardiomyopathie arythmogène du ventricule gauche)
- Catégories diagnostiques des critères de la Task Force : certaine, limite, possible
Symptômes et signes
- Palpitations
- Sensation de tête légère ou syncope, souvent à l'effort
- Arrêt cardiaque comme premier signe chez certains jeunes patients
- Plus tard : dyspnée, fatigue, œdème des jambes et augmentation du volume abdominal dus à l'insuffisance cardiaque droite
- De nombreux apparentés portent le gène sans symptômes
Diagnostic
- Clinique
- Le diagnostic combine plusieurs critères (critères de la Task Force) : anomalies structurelles et fonctionnelles du ventricule droit, caractérisation tissulaire, anomalies de repolarisation et de dépolarisation à l'ECG, arythmies, et antécédents familiaux ou génétique. À évoquer chez un sujet jeune présentant des palpitations ou une syncope liées à l'effort.
- Examens
- ECG 12 dérivations : ondes T négatives de V1 à V3, ondes epsilon, allongement de l'activation terminale du QRS. Le Holter montre des extrasystoles ventriculaires fréquentes ou une tachycardie ventriculaire à morphologie de bloc de branche gauche. L'ECG à haute amplification détecte des potentiels tardifs. Test génétique du patient et dépistage en cascade des apparentés au premier degré.
- Imagerie
- L'échocardiographie montre une dilatation du ventricule droit, une fonction diminuée et des anomalies de la cinétique segmentaire ou des anévrismes. L'IRM cardiaque est le meilleur examen d'imagerie, ajoutant la mise en évidence du remplacement fibro-adipeux et du rehaussement tardif après gadolinium. La biopsie endomyocardique est rarement nécessaire.
Diagnostic différentiel
- Tachycardie idiopathique de la voie d'éjection du ventricule droit
- Syndrome de Brugada
- Cœur d'athlète
- Sarcoïdose cardiaque et myocardite
- Cardiomyopathie dilatée
- Surcharge volumique du ventricule droit (communication interatriale, hypertension pulmonaire)
Objectif du traitement
Prévenir la mort subite cardiaque, contrôler les arythmies, ralentir l'évolution et dépister les membres de la famille.
Traitement
- Mode de vie
- Restriction du sport de compétition et d'endurance pour les patients et les apparentés porteurs du gène, principale mesure modifiant l'évolution de la maladie.
- Geste
- Défibrillateur automatique implantable pour les survivants d'un arrêt cardiaque, en cas de tachycardie ventriculaire soutenue, de syncope inexpliquée ou d'autres critères de haut risque.
- Médical
- Bêtabloquants pour tous les patients atteints ; amiodarone ou sotalol comme antiarythmiques lorsque les arythmies persistent.
- Geste
- Ablation par cathéter (endocardique et épicardique) en cas de tachycardie ventriculaire récidivante malgré les médicaments.
- Médical
- Traitement standard de l'insuffisance cardiaque en cas de dysfonction ventriculaire ; transplantation cardiaque en cas d'insuffisance cardiaque ou d'arythmies réfractaires.
- Suivi
- Soins infirmiers et suivi : éducation sur le défibrillateur, télémétrie après les chocs, ECG et imagerie réguliers, conseil génétique et dépistage périodique des apparentés.
Complications
- Mort subite cardiaque (souvent à l'effort)
- Tachycardie ventriculaire soutenue et orage rythmique
- Insuffisance cardiaque droite ou biventriculaire
- Thromboembolie dans un ventricule dilaté et peu contractile
- Chocs inappropriés du défibrillateur et retentissement psychologique
Pronostic
Avec un diagnostic précoce, une restriction de l'effort et un défibrillateur lorsqu'il est indiqué, la survie à long terme est bonne. Le risque est maximal chez les jeunes patients ayant une syncope, des arythmies soutenues, une atteinte étendue ou une atteinte du ventricule gauche. La maladie tend à progresser sur plusieurs décennies.
Prévention
- Dépistage génétique et clinique en cascade des apparentés au premier degré
- Dépistage préparticipation des sportifs par ECG lorsque c'est possible
- Éviction du sport d'endurance et de compétition chez les porteurs
Testez-vous
Réfléchissez à la réponse, puis touchez la question pour la voir.
Quelle structure cellulaire est défectueuse dans la CAVD ?
Le desmosome (par exemple la plakophiline-2).
Quelle est l'anomalie ECG caractéristique ?
Des ondes epsilon et des ondes T négatives de V1 à V3.
Quelle morphologie du QRS présente une tachycardie ventriculaire issue du ventricule droit ?
Un aspect de bloc de branche gauche.
Quelle mesure d'hygiène de vie est essentielle ?
Éviter le sport de compétition et d'endurance.
Quel est le meilleur examen d'imagerie pour le diagnostic ?
L'IRM cardiaque.
Maladies associées
- Tachycardie ventriculaire
- Arrêt cardiaque (FV, TV sans pouls, asystolie, AESP)
- Syncope (vasovagale, hypotension orthostatique, cardiaque)
- Syndrome de Brugada
- Extrasystoles atriales et ventriculaires
- Cardiomyopathie dilatée
- Cardiomyopathie hypertrophique
- Myocardite
- Sarcoïdose
- Insuffisance cardiaque
- Communication interatriale
- Hypertension pulmonaire et cœur pulmonaire
Information éducative, pas un avis médical. En cas de symptôme, consultez un professionnel de santé.
Sources: Arrhythmogenic right ventricular cardiomyopathy: MedlinePlus Genetics (MedlinePlus Genetics, US National Library of Medicine, 2026); Cardiomyopathy - Types | NHLBI, NIH (National Heart, Lung, and Blood Institute (NHLBI), NIH, 2026).
Vous avez repéré une erreur ?Nous améliorons sans cesse le contenu pour la communauté. Dites-nous ce qui ne va pas et notre équipe le vérifiera.Signaler une erreur
Modèle représentatif, à des fins éducatives uniquement.