Enfermedades · Metabolismo (bioquímica)
Hiperplasia suprarrenal congénita por déficit de 21-hidroxilasa !
Enfermedad hereditaria: la suprarrenal fabrica poco cortisol y aldosterona y andrógenos de más; puede causar crisis graves en el recién nacido.
Actualizado 2026-11-01
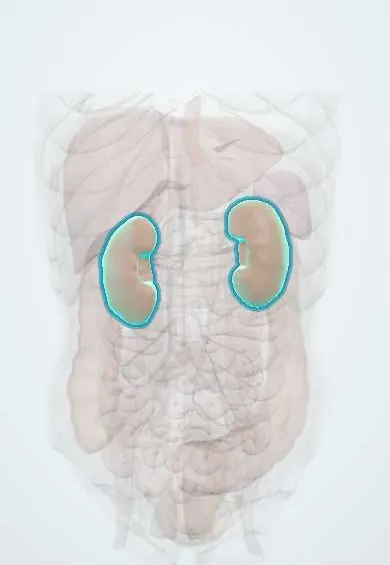
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
En la bioquímica
- Síntesis suprarrenal de cortisol: Paso 4 · 21-hidroxilasa (CYP21A2)
- Enzimas suprarrenales e hiperplasia suprarrenal congénita
- 21-hidroxilasa (CYP21A2)
- Cortisol
- Aldosterona
- 17-hidroxiprogesterona (17-OHP)
En embriología
- Glándula suprarrenal: corteza del mesodermo, médula de la cresta neural
- Andrógenos, dietilestilbestrol y otras hormonas
- Determinación del sexo: SRY, hormona antimülleriana y testosterona
- Genitales externos y sus homólogos masculinos y femeninos
- Diferencias del desarrollo sexual: HSC, andrógenos y 5α-reductasa
En semiología
En fisiología
Por qué ocurre
Qué es
Trastorno autosómico recesivo por variantes de CYP21A2 que reduce el cortisol (y a menudo la aldosterona) y desvía los precursores hacia andrógenos.
A quién afecta
La forma clásica afecta a cerca de 1 de cada 15.000 recién nacidos y la no clásica a cerca de 1 de cada 1.000 personas; causa alrededor del 95 % de las hiperplasias suprarrenales congénitas. La frecuencia varía entre poblaciones; aquí no se citan cifras colombianas.
Causas
- Variantes en ambas copias de CYP21A2 (cromosoma 6p21.3)
- Recombinación con el seudogén vecino CYP21A1P (deleciones y conversiones génicas)
- Herencia autosómica recesiva
Factores de riesgo
- Padres portadores
- Hermano afectado (25 % de riesgo en cada embarazo)
- Consanguinidad
Fisiopatología
La 21-hidroxilasa convierte 17-hidroxiprogesterona en 11-desoxicortisol y progesterona en 11-desoxicorticosterona. Sin ella baja el cortisol, la hipófisis libera más ACTH y la corteza crece. La 17-hidroxiprogesterona acumulada se desvía por la 17,20-liasa hacia androstenediona y testosterona, que virilizan los genitales externos del feto femenino (el útero y los ovarios son normales). En la forma perdedora de sal también falta aldosterona: el riñón pierde sodio y retiene potasio, y aparece una crisis con deshidratación y choque hacia la segunda semana de vida.
Clasificación
- Clásica perdedora de sal (la más grave)
- Clásica virilizante simple (aldosterona suficiente)
- No clásica o de inicio tardío (actividad enzimática residual)
Síntomas y signos
- Genitales ambiguos en niñas recién nacidas (clitoromegalia, fusión de labios)
- Vómito, mala alimentación y deshidratación en las primeras semanas (perdedora de sal)
- Vello púbico y crecimiento acelerado en la infancia, con edad ósea adelantada
- Talla final baja
- En la forma no clásica: hirsutismo, acné y ciclos irregulares en adolescentes y mujeres
Diagnóstico
- Clínico
- Sospecha por genitales ambiguos, crisis perdedora de sal en un varón con genitales normales o pubarquia precoz; el tamizaje neonatal detecta muchos casos antes de los síntomas.
- Pruebas
- 17-hidroxiprogesterona muy alta (tamizaje en sangre del talón; prueba de estimulación con ACTH en la forma no clásica); sodio bajo y potasio alto; renina alta; cortisol bajo; androstenediona alta; cariotipo; estudio genético de CYP21A2.
- Imágenes
- Ecografía pélvica para confirmar útero y ovarios; radiografía de mano para edad ósea; la ecografía puede mostrar suprarrenales agrandadas.
Tratamiento
- Médico
- Reposición de glucocorticoide (hidrocortisona en la infancia) y de mineralocorticoide con suplemento de sal en los lactantes perdedores de sal
- Agudo
- En la crisis suprarrenal: líquidos intravenosos con glucosa e hidrocortisona intravenosa
- Quirúrgico
- Cirugía genital en casos seleccionados, decidida por un equipo multidisciplinario con la familia
- Seguimiento
- Seguimiento del crecimiento, la edad ósea, la 17-hidroxiprogesterona y la androstenediona; educación sobre dosis de estrés en enfermedad
Complicaciones
- Crisis suprarrenal y muerte neonatal si no se detecta
- Talla baja
- Infertilidad; tumores de restos suprarrenales en el testículo
- Síndrome de Cushing iatrogénico por exceso de tratamiento
Pronóstico
Con diagnóstico temprano y tratamiento de por vida la expectativa de vida es casi normal.
Prevención
- Tamizaje neonatal con 17-hidroxiprogesterona
- Asesoría genética a familias con un caso
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué gen está alterado en el déficit de 21-hidroxilasa?
CYP21A2, en el cromosoma 6, junto a un seudogén con el que recombina.
¿Por qué las niñas afectadas nacen con genitales ambiguos pero con útero normal?
Los andrógenos suprarrenales virilizan los genitales externos; los órganos internos femeninos se forman normalmente porque no hay testículos ni hormona antimülleriana.
¿Qué alteraciones electrolíticas da la forma perdedora de sal?
Sodio bajo y potasio alto por falta de aldosterona, con renina alta.
¿Qué marcador se mide en el tamizaje neonatal?
La 17-hidroxiprogesterona.
Enfermedades relacionadas
- Hiperplasia suprarrenal congénita por déficit de 11β-hidroxilasa
- Hiperplasia suprarrenal congénita por déficit de 17α-hidroxilasa
- Insuficiencia suprarrenal
- Síndrome de ovario poliquístico
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: 21-hydroxylase deficiency: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); CYP21A2 gene: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); Congenital adrenal hyperplasia: MedlinePlus Medical Encyclopedia (MedlinePlus, US National Library of Medicine, 2026).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.