Enfermedades · Metabolismo: mitocondria y energía
Síndrome de Leigh !
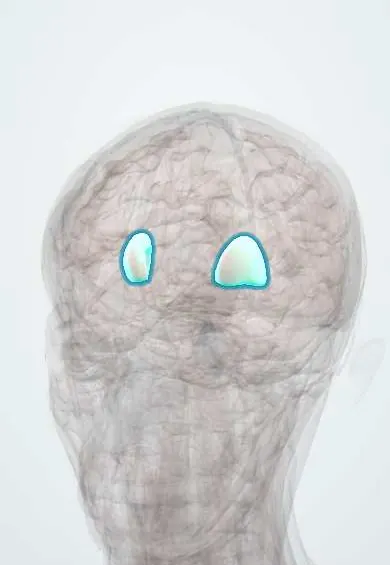
El síndrome de Leigh es una enfermedad mitocondrial grave de la infancia que daña los ganglios basales y el tronco cerebral y hace perder lo aprendido.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
- Putamen
- Núcleo caudado
- Mesencéfalo
- Protuberancia
- Bulbo raquídeo
- Globo pálido
- Sustancia negra
- Tálamo
- Cerebelo
En la bioquímica
- Cadena respiratoria y fosforilación oxidativa: Paso 4 · ATP sintasa (complejo V)
- Complejo I (NADH deshidrogenasa)
- Complejo III (citocromo bc₁)
- Citocromo c oxidasa (complejo IV)
- ATP sintasa (complejo V)
En histología
Por qué ocurre
- Mecanismos de lesión celular: ATP, mitocondrias, calcio, membranas y ADN
- Herencia no clásica: expansión de repeticiones, genes mitocondriales, impronta y mosaicismo
Qué es
Encefalopatía necrosante subaguda: lesiones simétricas de los ganglios basales y del tronco encefálico por falla de la producción de energía, que suele empezar antes de los 2 años.
A quién afecta
Afecta al menos a 1 de cada 40.000 recién nacidos, con frecuencias mucho mayores en algunas poblaciones aisladas. Es la presentación más común de enfermedad mitocondrial en la infancia; no hay cifras de Colombia.
Causas
- Variantes en más de 110 genes, casi todos de la fosforilación oxidativa o del metabolismo del piruvato
- ADN nuclear en cerca del 80 %: genes del complejo I (NDUF), SURF1 (ensamblaje del complejo IV), PDHA1 (piruvato deshidrogenasa), entre otros
- ADN mitocondrial en cerca del 20 %: por ejemplo MT-ATP6 (m.8993T>G) y genes MT-ND
Factores de riesgo
- Consanguinidad (formas autosómicas recesivas)
- Madre portadora de una variante del ADN mitocondrial
- Descompensaciones desencadenadas por infecciones, fiebre o ayuno
Fisiopatología
La falla de un complejo respiratorio, de la ATP sintasa o de la piruvato deshidrogenasa reduce el ATP que necesitan las neuronas y la glía; el piruvato y el NADH se acumulan y aparece lactato en sangre y líquido cefalorraquídeo. Las zonas con mayor demanda energética (putamen, núcleo caudado, tronco encefálico) sufren necrosis focal, gliosis y proliferación de capilares, con lesiones bilaterales y simétricas. El daño del tronco explica las alteraciones del ritmo respiratorio y de los movimientos oculares.
Síntomas y signos
- Pérdida de habilidades motoras y del lenguaje ya adquiridas (regresión)
- Hipotonía, problemas para succionar y tragar, vómito, poco aumento de peso
- Ataxia, distonía y espasticidad
- Nistagmo, estrabismo, oftalmoplejía y atrofia óptica
- Respiración irregular, apneas
- Neuropatía periférica y, a veces, miocardiopatía
Diagnóstico
- Clínico
- Regresión del desarrollo con signos de ganglios basales y tronco encefálico en un lactante o niño pequeño.
- Pruebas
- Lactato y piruvato en sangre y líquido cefalorraquídeo, aminoácidos y ácidos orgánicos; panel de genes o exoma con estudio del ADN mitocondrial; biopsia muscular o de piel con medición de los complejos respiratorios cuando la genética no es concluyente.
- Imágenes
- Resonancia cerebral: lesiones bilaterales y simétricas en T2 de putamen, núcleos caudados y tronco encefálico; la espectroscopia muestra un pico de lactato.
Tratamiento
- Médico
- Prueba temprana con tiamina y biotina: algunas formas que se parecen a Leigh (por ejemplo, por SLC19A3) responden muy bien.
- Médico
- Dieta cetogénica en el déficit de piruvato deshidrogenasa; coenzima Q₁₀ en los déficits de su síntesis.
- Agudo
- Manejo de las descompensaciones: hidratación, corrección de la acidosis, tratamiento de las infecciones y soporte respiratorio.
- Médico
- Evitar fármacos tóxicos para la mitocondria, como el valproato, y el ayuno prolongado.
- Rehabilitación
- Fisioterapia, apoyo nutricional (a veces gastrostomía) y cuidados paliativos según la evolución.
Complicaciones
- Insuficiencia respiratoria
- Aspiración y desnutrición
- Epilepsia
- Miocardiopatía
- Muerte en la infancia
Pronóstico
Casi siempre progresiva; muchos niños fallecen en los primeros años por insuficiencia respiratoria. Las formas de inicio tardío o las tratables (respuesta a tiamina y biotina) evolucionan mejor.
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué zonas del cerebro se lesionan en el síndrome de Leigh?
Los ganglios basales (putamen, caudado) y el tronco encefálico, de forma bilateral y simétrica.
¿Qué gen de ensamblaje del complejo IV es causa clásica de síndrome de Leigh?
SURF1.
¿Por qué se ensaya tiamina y biotina en un niño con lesiones tipo Leigh?
Algunas formas parecidas, como el defecto del transportador SLC19A3, responden muy bien y son tratables.
¿Qué porcentaje aproximado de los casos de Leigh se debe al ADN mitocondrial?
Cerca del 20 %; el resto se debe a genes del ADN nuclear.
Enfermedades relacionadas
- MELAS (encefalomiopatía mitocondrial, acidosis láctica y episodios similares a ictus)
- Neuropatía óptica hereditaria de Leber (LHON)
- Déficit de piruvato deshidrogenasa
- Acidosis láctica
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Leigh syndrome: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); SURF1 gene: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); MT-ATP6 gene: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); Mitochondrial Diseases: MedlinePlus (MedlinePlus, US National Library of Medicine, 2026).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.