
Sclérose latérale amyotrophique
Dans la SLA, les cellules nerveuses qui commandent les muscles meurent : faiblesse croissante, troubles de la parole et de la déglutition, puis respiratoires.
Ce que c'est
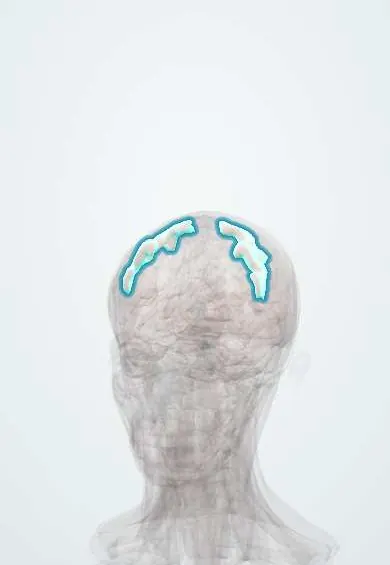
Une maladie neurodégénérative progressive qui détruit à la fois les motoneurones supérieurs (cortex moteur et faisceaux corticospinaux) et les motoneurones inférieurs (noyaux moteurs du tronc cérébral et corne antérieure de la moelle spinale). C'est la plus fréquente des maladies du motoneurone chez l'adulte et elle est incurable.
Qui est touché
L'incidence est d'environ 1–2 pour 100 000 personnes par an dans le monde, avec un début habituel entre 50 et 70 ans et une légère prédominance masculine. Les études d'Amérique latine rapportent en général des chiffres similaires ou un peu plus bas, avec moins de registres. Environ 5–10 % des cas sont familiaux.
Causes
- La plupart des cas sont sporadiques, de cause inconnue
- Environ 5–10 % sont familiaux, surtout autosomiques dominants ; l'expansion de répétitions de C9orf72 et les mutations de SOD1 sont les mieux connues
- Mécanismes proposés : excitotoxicité du glutamate, agrégation protéique (TDP-43), stress oxydatif et dysfonction mitochondriale
Facteurs de risque
- Âge, avec un pic de début entre 50 et 70 ans
- Antécédents familiaux de SLA ou de démence frontotemporale
- Sexe masculin (léger excès)
- Associations possibles, non démontrées, avec le tabagisme, le service militaire et certaines expositions environnementales
Physiopathologie
Les motoneurones du gyrus précentral, des noyaux du tronc cérébral (dont le noyau du nerf hypoglosse dans la moelle allongée) et des cornes antérieures dégénèrent, et les faisceaux corticospinaux latéraux perdent des fibres et se durcissent (« sclérose latérale »). La perte des motoneurones inférieurs entraîne faiblesse, amyotrophie et fasciculations (« amyotrophique ») ; la perte des motoneurones supérieurs provoque spasticité et réflexes vifs. La sensibilité, l'oculomotricité et les sphincters sont habituellement épargnés, et le décès est généralement dû à la défaillance des muscles respiratoires.
Classification
- Début aux membres (environ deux tiers) : faiblesse asymétrique d'une main ou d'un pied
- Début bulbaire : dysarthrie et dysphagie en premier, plus fréquent chez la femme âgée
- Début respiratoire (rare)
- Phénotypes apparentés : atrophie musculaire progressive (motoneurone inférieur seul) et sclérose latérale primitive (motoneurone supérieur seul) ; SLA avec démence frontotemporale
Symptômes et signes
- Faiblesse indolore, asymétrique et progressive, souvent d'abord d'une main (maladresse, objets qui tombent) ou d'un pied (steppage, trébuchements)
- Amyotrophie, fasciculations (secousses musculaires) et crampes
- Spasticité, raideur et réflexes vifs avec signe de Babinski dans le même membre que l'amyotrophie
- Parole mal articulée, difficulté à avaler, bavage, atrophie de la langue avec fasciculations
- Essoufflement, orthopnée et céphalée matinale par hypoventilation nocturne
- Labilité émotionnelle (syndrome pseudobulbaire affectif) et, chez certaines personnes, troubles du comportement ou du langage de la démence frontotemporale
Diagnostic
- Clinique
- Association de signes du motoneurone supérieur et inférieur dans plusieurs régions du corps (bulbaire, cervicale, thoracique, lombosacrée) avec extension progressive, et exclusion des autres causes (critères de Gold Coast ou d'El Escorial révisés). La sensibilité est normale.
- Examens
- L'électromyographie et l'étude des conductions nerveuses montrent une dénervation active et chronique diffuse avec des nerfs sensitifs normaux. Les examens sanguins (CK, thyroïde, B12, calcium, électrophorèse des protéines) excluent les diagnostics mimiques ; test génétique en cas d'antécédents familiaux. La capacité vitale forcée suit la fonction respiratoire.
- Imagerie
- L'IRM cérébrale et du rachis cervical sert surtout à exclure des diagnostics mimiques comme une myélopathie cervicale ou une lésion structurelle.
Diagnostic différentiel
- Myélopathie cervicarthrosique avec radiculopathie
- Neuropathie motrice multifocale à blocs de conduction
- Myasthénie (début bulbaire)
- Myosite à inclusions et autres myopathies
- Amyotrophie spinale (à début adulte) et maladie de Kennedy
Objectif du traitement
Ralentir modestement la progression, maintenir la fonction, la nutrition et la respiration le plus longtemps possible, contrôler les symptômes et soutenir la personne et sa famille par des soins palliatifs et une planification anticipée des soins précoces.
Traitement
- Médical
- Le riluzole (inhibiteur de la libération du glutamate) prolonge modestement la survie ; l'édaravone (antioxydant) est utilisée dans certains pays. Une thérapie ciblant le gène existe pour la SLA liée à SOD1.
- Geste
- La ventilation non invasive en cas d'insuffisance respiratoire améliore la survie et la qualité de vie ; la trachéotomie avec ventilation mécanique est une option que certaines personnes choisissent.
- Geste
- Gastrostomie (endoscopique ou radiologique) en cas de dysphagie et de perte de poids, idéalement avant que la capacité vitale ne baisse trop.
- Rééducation
- Prise en charge pluridisciplinaire : kinésithérapie, ergothérapie, orthophonie et aides à la communication, soutien nutritionnel.
- Suivi
- Évaluation régulière de la capacité vitale forcée, du poids et de la déglutition ; les priorités infirmières sont la prévention de l'inhalation, le désencombrement bronchique, les soins cutanés et la prévention des chutes.
- Médical
- Traitement des symptômes : médicaments contre la spasticité, les crampes, la sialorrhée et le syndrome pseudobulbaire affectif ; soins palliatifs et directives anticipées dès le début.
Complications
- Insuffisance respiratoire, principale cause de décès
- Pneumopathie d'inhalation
- Dénutrition et déshydratation dues à la dysphagie
- Chutes, escarres et rétractions
- Dépression et épuisement des aidants
Pronostic
Progression inexorable. La survie médiane est d'environ 2–5 ans après le début des symptômes, se terminant le plus souvent par une insuffisance respiratoire, mais environ 10 % des patients vivent plus de 10 ans. Le début bulbaire et l'âge avancé sont de moins bon pronostic ; la ventilation non invasive et la prise en charge pluridisciplinaire prolongent la survie.
Testez-vous
Réfléchissez à la réponse, puis touchez la question pour la voir.
Quelle association de signes définit la sclérose latérale amyotrophique ?
Des signes du motoneurone supérieur (spasticité, réflexes vifs, Babinski) associés à des signes du motoneurone inférieur (faiblesse, amyotrophie, fasciculations), progressifs et extensifs.
Quelles fonctions sont typiquement épargnées dans la SLA ?
La sensibilité, l'oculomotricité et le contrôle sphinctérien vésical et anal.
Quel médicament prolonge modestement la survie dans la SLA et comment agit-il ?
Le riluzole, qui réduit la libération de glutamate et l'excitotoxicité.
Quelle est la cause habituelle de décès dans la SLA ?
L'insuffisance respiratoire due à la faiblesse des muscles respiratoires, souvent avec une pneumopathie d'inhalation.
Quelle est une priorité infirmière essentielle chez un patient atteint de SLA bulbaire ?
La prévention de l'inhalation : évaluation de la déglutition, position assise et textures adaptées aux repas, aspiration disponible, et surveillance du poids et de la respiration.
Médicaments pour cette maladie
Maladies associées
- Myasthénie auto-immune
- Myélopathie cervicale dégénérative
- Amyotrophie spinale
- Syndrome de Guillain-Barré
- Sclérose en plaques
- Démence frontotemporale
- Pneumonie aiguë communautaire
Information éducative, pas un avis médical. En cas de symptôme, consultez un professionnel de santé.
Sources: Amyotrophic lateral sclerosis (ALS) (MedlinePlus (U.S. National Library of Medicine), 2024); Amyotrophic lateral sclerosis (MedlinePlus Genetics (U.S. National Library of Medicine), 2024).
Vous avez repéré une erreur ?Nous améliorons sans cesse le contenu pour la communauté. Dites-nous ce qui ne va pas et notre équipe le vérifiera.Signaler une erreur
Modèle représentatif, à des fins éducatives uniquement.