
Complexo da esclerose tuberosa
O complexo da esclerose tuberosa é uma doença hereditária que causa tumores benignos no cérebro, pele, rins, coração e pulmões, muitas vezes com convulsões.
O que é
Doença genética autossômica dominante causada por variantes em TSC1 ou TSC2 que produz hamartomas benignos em muitos órgãos. As lesões cerebrais causam epilepsia (muitas vezes espasmos infantis), deficiência intelectual e autismo; as lesões de pele, rins, coração, olhos e pulmões são típicas.
Quem afeta
Cerca de 1 em cada 6.000 a 10.000 nascimentos no mundo, em todos os grupos étnicos. Cerca de dois terços dos casos são de novo. Na Colômbia é uma doença rara acompanhada em serviços de neuropediatria e genética; muitos casos são reconhecidos pela primeira vez por convulsões no primeiro ano de vida.
Causas
- Variante patogênica em TSC1 (hamartina, cromossomo 9) ou TSC2 (tuberina, cromossomo 16); as variantes em TSC2 costumam causar doença mais grave
- Herança autossômica dominante com expressividade variável; cerca de dois terços são mutações novas
- O mosaicismo pode causar doença mais leve ou limitada
Fatores de risco
- Um dos pais afetado (risco de 50% para cada filho)
- Mosaicismo germinativo parental, que pode causar recorrência em irmãos mesmo quando os pais parecem não afetados
Fisiopatologia
A hamartina e a tuberina formam um complexo que normalmente inibe a via mTOR, reguladora-chave do crescimento celular. Quando a segunda cópia é perdida em uma célula, a mTOR fica hiperativa e as células crescem e se dividem de forma anormal, formando hamartomas: túberes corticais e nódulos subependimários no cérebro, angiofibromas na pele, angiomiolipomas no rim, rabdomiomas no coração e linfangioleiomiomatose nos pulmões.
Classificação
- CET definido: dois critérios maiores, ou um maior e dois ou mais menores, ou uma variante patogênica em TSC1/TSC2
- CET possível: um critério maior ou dois ou mais critérios menores
Sintomas e sinais
- Convulsões, muitas vezes espasmos infantis no primeiro ano e depois epilepsia focal
- Máculas hipomelanóticas (em folha de freixo), mais visíveis com lâmpada de Wood, muitas vezes o sinal cutâneo mais precoce
- Angiofibromas faciais sobre o nariz e as bochechas desde a infância
- Placa de Shagreen (pele em casca de laranja) na região lombar, placas na fronte e fibromas ungueais (periungueais)
- Deficiência intelectual, transtorno do espectro autista e outros transtornos neuropsiquiátricos associados ao CET (TAND)
- Rabdomiomas cardíacos, muitas vezes encontrados no ultrassom pré-natal, que podem causar arritmia
- Hamartomas retinianos e depressões (pits) no esmalte dentário
Diagnóstico
- Clínico
- Baseado nos critérios do consenso internacional, que contam critérios maiores (máculas hipomelanóticas, angiofibromas, fibromas ungueais, placa de Shagreen, hamartomas retinianos, displasias corticais ou túberes, nódulos subependimários, SEGA, rabdomioma cardíaco, linfangioleiomiomatose, angiomiolipomas) e critérios menores. Exame completo da pele com lâmpada de Wood, exame oftalmológico sob dilatação, pressão arterial e rastreamento do desenvolvimento e de TAND.
- Exames
- Teste genético para variantes em TSC1/TSC2 (um resultado positivo basta para o diagnóstico). EEG, inclusive em lactentes antes do surgimento das convulsões, pois o tratamento precoce da atividade epileptiforme pode melhorar o desfecho. Função renal e exame de urina; ecocardiograma e ECG.
- Imagem
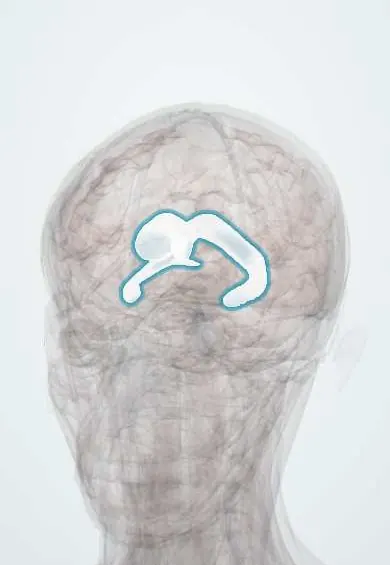
- A RM de crânio mostra túberes corticais, nódulos subependimários ao longo dos ventrículos laterais (calcificados na TC, aspecto de «vela derretida») e astrocitoma subependimário de células gigantes perto do forame de Monro. RM abdominal para angiomiolipomas e cistos renais; ecocardiografia para rabdomiomas; TC de tórax em mulheres adultas para linfangioleiomiomatose.
Diagnóstico diferencial
- Neurofibromatose tipo 1 (manchas café com leite e neurofibromas)
- Síndrome de Sturge-Weber (mancha vinho do Porto facial e angioma leptomeníngeo)
- Vitiligo isolado ou outras causas de manchas hipopigmentadas
- Acne vulgar (versus angiofibromas faciais)
- Outras causas de espasmos infantis (lesão hipóxico-isquêmica, malformações cerebrais, doença metabólica)
Objetivo do tratamento
Controlar as convulsões precocemente, vigiar e tratar os tumores em crescimento no cérebro, rins e pulmões antes que causem dano e apoiar o desenvolvimento, a aprendizagem e o comportamento ao longo da vida.
Tratamento
- Clínico
- Anticonvulsivantes; a vigabatrina é a primeira linha para espasmos infantis no CET, e outros anticonvulsivantes, a dieta cetogênica ou a estimulação do nervo vago são usados na epilepsia farmacorresistente.
- Clínico
- Os inibidores de mTOR (everolimo, sirolimo) reduzem os astrocitomas subependimários de células gigantes e os angiomiolipomas renais e ajudam nas convulsões refratárias e na linfangioleiomiomatose; inibidores de mTOR tópicos são usados para os angiofibromas faciais.
- Cirúrgico
- Cirurgia de epilepsia para um túber epileptogênico dominante; ressecção de SEGA em crescimento ou derivação para hidrocefalia; embolização ou cirurgia poupadora de néfrons para angiomiolipomas grandes ou sangrantes.
- Acompanhamento
- Vigilância por toda a vida: RM de crânio a cada poucos anos até a idade adulta, RM abdominal para os rins, pressão arterial e função renal, avaliações oftalmológica, dermatológica e odontológica, avaliação pulmonar nas mulheres e rastreamento regular de TAND.
- Reabilitação
- Intervenção precoce, educação especial e apoio comportamental e psiquiátrico para autismo, TDAH e ansiedade.
Complicações
- Epilepsia farmacorresistente e estado de mal epiléptico
- Hidrocefalia obstrutiva por astrocitoma subependimário de células gigantes
- Angiomiolipomas renais sangrantes, doença renal crônica e hipertensão
- Linfangioleiomiomatose com pneumotórax e insuficiência respiratória
- Deficiência intelectual, autismo e problemas de comportamento
- Morte súbita inesperada na epilepsia (SUDEP)
Prognóstico
Muito variável, desde achados cutâneos leves com inteligência normal até epilepsia grave e incapacidade. A maioria das mortes está relacionada à epilepsia, à doença renal, aos tumores cerebrais ou à doença pulmonar; a vigilância estruturada e os inibidores de mTOR melhoraram os desfechos.
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Quais genes causam o complexo da esclerose tuberosa, e qual via eles regulam?
TSC1 (hamartina) e TSC2 (tuberina), que normalmente inibem a via mTOR.
Qual é o sinal cutâneo precoce mais comum do CET?
Máculas hipomelanóticas (em folha de freixo), mais visíveis com lâmpada de Wood.
Qual tipo de crise no lactente é clássico do CET, e qual fármaco é a primeira linha?
Espasmos infantis; a vigabatrina é a primeira linha no CET.
Qual tumor cerebral no CET pode bloquear o forame de Monro e causar hidrocefalia?
O astrocitoma subependimário de células gigantes (SEGA).
Quais lesões renais e cardíacas são típicas do CET?
Angiomiolipomas renais e rabdomiomas cardíacos.
Conexões
Fármacos para esta doença1
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Tuberous sclerosis complex: MedlinePlus Genetics (MedlinePlus Genetics, US National Library of Medicine, 2026).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.