Enfermedades · Pediatría y neonatología
Enfermedad renal poliquística autosómica recesiva !
Enfermedad hereditaria rara del recién nacido con riñones quísticos enormes, problemas pulmonares por poco líquido amniótico y fibrosis del hígado.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
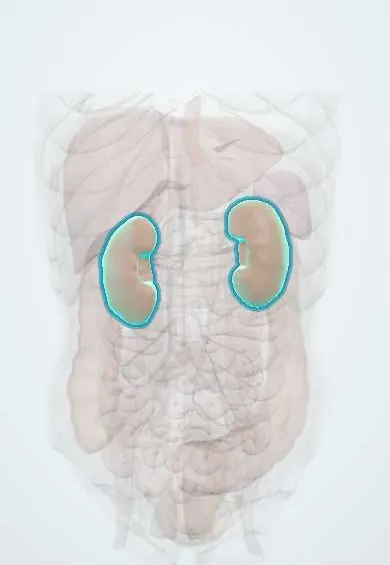
- Riñones
- Hígado
- Pelvis renal
- Vena porta
- Bazo
- Vena esplénica
- Conducto hepático común
- Colédoco
- Arteria renal izquierda
- Arteria renal derecha
- Lóbulo inferior derecho
- Lóbulo inferior izquierdo
Por qué ocurre
- Herencia mendeliana: autosómica dominante, recesiva y ligada al X
- Fibrosis de los órganos: el TGF-β y el miofibroblasto
- Cilios, microvellosidades y estereocilios
- Riñón: corteza, médula y la nefrona
Qué es
Ciliopatía hereditaria (variantes bialélicas de PKHD1) en la que los túbulos colectores renales se dilatan en quistes radiales diminutos y los conductos biliares se forman mal, con fibrosis hepática congénita. Suele empezar antes del nacimiento con riñones enormes, oligohidramnios e hipoplasia pulmonar, y quienes sobreviven presentan hipertensión, enfermedad renal crónica e hipertensión portal.
A quién afecta
Alrededor de 1 por cada 20.000 nacidos vivos en el mundo, sin predominio de sexo; frecuencia de portadores cercana a 1 por cada 70. Muchos casos se detectan hoy en la ecografía obstétrica de rutina. Cerca del 30% de los recién nacidos afectados muere en las primeras semanas, sobre todo por falla respiratoria. No existe un registro específico en Colombia; los niños afectados se atienden en centros de nefrología pediátrica y trasplante.
Causas
- Variantes patogénicas bialélicas en PKHD1 (codifica la fibrocistina/poliductina, proteína del cilio primario) en la mayoría de los casos
- Con poca frecuencia, variantes en DZIP1L y otros genes ciliares
- Herencia autosómica recesiva: ambos padres suelen ser portadores sanos, con riesgo de recurrencia del 25% en cada embarazo
Factores de riesgo
- Padres portadores o un hijo previo afectado
- Consanguinidad de los padres
- Dos variantes truncantes de PKHD1 se asocian a la forma perinatal más grave
Fisiopatología
La fibrocistina se localiza en los cilios primarios de las células epiteliales tubulares y biliares. Su pérdida altera la polaridad y la proliferación celular, de modo que los túbulos colectores se dilatan en quistes fusiformes dispuestos en forma radial desde la médula hacia la corteza; los riñones conservan su forma pero se vuelven enormes e hiperecogénicos. La baja producción de orina fetal causa oligohidramnios, que comprime al feto e impide el crecimiento normal del pulmón (hipoplasia pulmonar), con facies aplanada, deformidades de las extremidades y secuencia de Potter. En el hígado, la falla en la remodelación de la placa ductal deja conductos biliares dilatados y anómalos rodeados de fibrosis portal (fibrosis hepática congénita), a veces con dilatación de conductos intrahepáticos (síndrome de Caroli). La función del hepatocito se conserva, pero la fibrosis eleva la presión portal y los conductos anómalos predisponen a colangitis.
Clasificación
- Perinatal: riñones masivos, oligohidramnios e hipoplasia pulmonar al nacer
- Neonatal e infantil: nefromegalia e hipertensión en el primer año
- Juvenil: enfermedad renal más leve con predominio de fibrosis hepática congénita e hipertensión portal en la niñez o la adolescencia
Síntomas y signos
- Ecografía prenatal con riñones grandes e hiperecogénicos y oligohidramnios
- Recién nacido con dificultad respiratoria, facies aplanada, pie equino varo y otros rasgos de Potter
- Masas en ambos flancos, grandes y firmes, con abdomen distendido
- Hipertensión arterial temprana y a menudo grave
- Mala alimentación, falla de medro, poliuria por defecto de concentración urinaria e hiponatremia en la lactancia
- Más adelante: hepatoesplenomegalia, plaquetas bajas, hematemesis por várices esofágicas, fiebre con ictericia (colangitis)
Diagnóstico
- Clínico
- Se sospecha ante riñones grandes e hiperecogénicos antes o después del nacimiento, sobre todo con oligohidramnios, hipertensión o signos de fibrosis hepática, cuando los padres tienen riñones normales en la ecografía (lo que va en contra de la forma dominante).
- Pruebas
- Creatinina sérica, electrolitos (hiponatremia), uroanálisis y presión arterial; las pruebas hepáticas suelen ser casi normales; hemograma para buscar hiperesplenismo. El estudio genético de PKHD1 confirma el diagnóstico y permite el estudio de portadores y el diagnóstico prenatal o preimplantacional en embarazos futuros.
- Imágenes
- La ecografía es la prueba clave: riñones aumentados de tamaño en forma bilateral, difusamente hiperecogénicos, con pérdida de la diferenciación corticomedular y múltiples quistes diminutos; hígado hiperecogénico, esplenomegalia y conductos biliares dilatados. La ecografía renal de los padres ayuda a descartar la forma dominante. La resonancia o colangiorresonancia y el Doppler evalúan el hígado, la vía biliar y el flujo portal.
Diagnóstico diferencial
- Enfermedad renal poliquística autosómica dominante de inicio temprano
- Nefronoptisis y otras ciliopatías (síndromes de Bardet-Biedl y Meckel-Gruber)
- Enfermedad renal relacionada con HNF1B y riñón displásico multiquístico
- Hidronefrosis bilateral por obstrucción urinaria
- Tumor de Wilms bilateral o nefroblastomatosis; esclerosis tuberosa con deleción de genes contiguos
Objetivo del tratamiento
Apoyar la respiración al nacer, controlar la presión arterial, retrasar el deterioro renal y favorecer el crecimiento, preparar la diálisis y el trasplante, y prevenir o tratar las complicaciones de la hipertensión portal y la colangitis.
Tratamiento
- Agudo
- Cuidado intensivo neonatal: ventilación mecánica y surfactante u otro soporte respiratorio; puede requerirse nefrectomía de uno o ambos riñones si su tamaño impide respirar o alimentarse.
- Médico
- Antihipertensivos, en general inhibidores de la ECA o antagonistas del receptor de angiotensina, a menudo combinados con otras clases.
- Conservador
- Soporte nutricional (con frecuencia por sonda), suplemento de sodio, corrección de la acidosis y la anemia, manejo del trastorno mineral y óseo; puede usarse hormona de crecimiento si el crecimiento es deficiente.
- Procedimiento
- Diálisis peritoneal (preferida en lactantes) o hemodiálisis ante falla renal; ligadura endoscópica con bandas de las várices esofágicas.
- Quirúrgico
- Trasplante renal, o trasplante combinado hígado-riñón cuando la enfermedad hepática es grave; derivaciones portosistémicas en casos seleccionados.
- Seguimiento
- Seguimiento de por vida: presión arterial, crecimiento, función renal, recuento de plaquetas y tamaño del bazo, y tamizaje de várices; enseñar a la familia los signos de colangitis y sangrado; asesoría genética.
Complicaciones
- Hipoplasia pulmonar, neumotórax y muerte neonatal
- Hipertensión grave con hipertrofia ventricular izquierda
- Enfermedad renal crónica que progresa a falla renal en la niñez o la adolescencia
- Hipertensión portal con várices esofágicas, hiperesplenismo y sangrado
- Colangitis bacteriana y, rara vez, colangiocarcinoma
- Falla de medro y retraso del desarrollo
Pronóstico
Las primeras semanas de vida son decisivas: cerca de un tercio de los recién nacidos muere, sobre todo por falla respiratoria. Los niños que superan el periodo neonatal tienen buena probabilidad de llegar a la adultez, pero muchos necesitan diálisis o trasplante renal antes de ella, y las complicaciones hepáticas pasan a ser el problema principal más adelante.
Prevención
- Asesoría genética a los padres portadores (riesgo del 25% en cada embarazo); la enfermedad en sí no se puede prevenir
- Diagnóstico genético prenatal o preimplantacional cuando se conocen las variantes familiares
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué gen está mutado en la mayoría de los casos de ERPAR y qué hace su proteína?
PKHD1, que codifica la fibrocistina/poliductina, proteína del cilio primario de las células tubulares y biliares.
¿Qué lesión hepática está siempre presente en la ERPAR?
La fibrosis hepática congénita por malformación de la placa ductal, a veces con síndrome de Caroli.
¿Por qué los recién nacidos con ERPAR presentan falla respiratoria?
La baja producción de orina fetal causa oligohidramnios, que lleva a hipoplasia pulmonar (secuencia de Potter).
¿Cuál es el aspecto ecográfico típico de los riñones?
Riñones aumentados de tamaño en forma bilateral, difusamente hiperecogénicos, con múltiples quistes diminutos por dilatación de los túbulos colectores y pobre diferenciación corticomedular.
¿Cómo se distingue la ERPAR de la ERPAD en un niño con riñones quísticos?
La ERPAR es recesiva: los padres suelen tener riñones normales en la ecografía y se presenta en el periodo perinatal con fibrosis hepática; en la ERPAD suele haber un progenitor afectado y quistes hepáticos, no fibrosis.
Enfermedades relacionadas
- Enfermedad renal poliquística autosómica dominante
- Enfermedad renal crónica
- Hipertensión arterial
- Hipertensión portal
- Colangitis aguda
- Infección urinaria (cistitis aguda)
- Retraso del crecimiento (falla de medro)
- Hiponatremia
- Neumotórax
- Síndrome de dificultad respiratoria neonatal (enfermedad de membrana hialina)
- Complejo esclerosis tuberosa
- Tumor de Wilms (nefroblastoma)
- Anemia de enfermedad crónica (de la inflamación)
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Autosomal Recessive Polycystic Kidney Disease - NIDDK (National Institute of Diabetes and Digestive and Kidney Diseases (NIDDK), 2017); Polycystic kidney disease (MedlinePlus Genetics (U.S. National Library of Medicine), 2024).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.