
Hemoglobinúria paroxística noturna
Doença do sangue rara e adquirida em que o próprio sistema complemento destrói as hemácias, causando urina escura, anemia e coágulos perigosos.
O que é
Doença clonal adquirida das células-tronco do sangue em que uma mutação do gene PIGA deixa hemácias, leucócitos e plaquetas sem as proteínas ancoradas por GPI (incluindo CD55 e CD59) que normalmente as protegem do complemento. Causa hemólise intravascular, trombose e falência da medula óssea.
Quem afeta
Muito rara (alguns casos por milhão de pessoas por ano), afeta igualmente homens e mulheres, sobretudo adultos jovens na faixa dos 30 anos. Está intimamente ligada à anemia aplástica: um pequeno clone HPN é encontrado em muitos pacientes com anemia aplástica. Na América Latina, como em outros lugares, costuma ser diagnosticada tardiamente, porque a hemoglobinúria nem sempre está presente e a citometria de fluxo está disponível principalmente em centros de referência.
Causas
- Mutação somática adquirida do gene PIGA, ligado ao X, em uma célula-tronco hematopoética (não herdada)
- Expansão clonal das células HPN, muitas vezes em uma medula lesada por ataque imune (anemia aplástica)
- Desencadeantes de crises hemolíticas: infecções, cirurgia, gestação, exercício extenuante e transfusão
Fatores de risco
- Anemia aplástica
- Síndrome mielodisplásica (com menos frequência)
- Idade de adulto jovem
- Gestação e infecções (precipitam crises e trombose)
Fisiopatologia
Sem CD55 (fator acelerador do decaimento) e CD59 (inibidor de membrana da lise reativa), as hemácias não conseguem deter a cascata do complemento em sua superfície, e o complexo de ataque à membrana as perfura. A hemólise ocorre dentro dos vasos e libera hemoglobina livre, que é perdida na urina (hemoglobinúria, hemossiderinúria) e sequestra o óxido nítrico, causando espasmo da musculatura lisa: dor abdominal, dificuldade para engolir, disfunção erétil e hipertensão pulmonar. Plaquetas ativadas, hemoglobina livre e micropartículas tornam o sangue muito propenso a coagular, especialmente em veias incomuns. As células-tronco defeituosas também contribuem para a falência medular.
Classificação
- HPN clássica (hemolítica): hemólise acentuada com medula celular
- HPN no contexto de outra doença de falência medular (anemia aplástica ou síndrome mielodisplásica)
- HPN subclínica: pequeno clone sem hemólise clínica
Sintomas e sinais
- Urina escura, cor de refrigerante de cola, classicamente pela manhã
- Cansaço, palidez e falta de ar pela anemia
- Icterícia
- Episódios de dor abdominal e dificuldade para engolir
- Disfunção erétil
- Hematomas, sangramentos ou infecções quando a medula falha
Diagnóstico
- Clínico
- Suspeite de HPN na anemia hemolítica Coombs-negativa, na hemólise com trombose em locais incomuns, na hemólise com citopenias ou em qualquer paciente com anemia aplástica.
- Exames
- A citometria de fluxo do sangue periférico é o exame diagnóstico: mostra hemácias e granulócitos sem CD55 e CD59, ou perda de ligação da aerolisina fluorescente (FLAER), e mede o tamanho do clone. Marcadores de hemólise: LDH alta (muitas vezes muito alta), reticulócitos altos, haptoglobina baixa e bilirrubina indireta alta, com teste da antiglobulina direta (Coombs) negativo. A urina mostra hemoglobina e hemossiderina. A deficiência de ferro é comum pela perda urinária de ferro. O exame da medula óssea busca anemia aplástica ou mielodisplasia associadas.
- Imagem
- Ultrassonografia Doppler, TC ou RM quando há suspeita de trombose (veias hepáticas, porta, mesentéricas e cerebrais); ecocardiograma para hipertensão pulmonar.
Diagnóstico diferencial
- Anemia hemolítica autoimune (Coombs positivo)
- Deficiência de G6PD e outras anemias hemolíticas hereditárias
- Microangiopatias trombóticas (PTT, síndrome hemolítico-urêmica)
- Anemia aplástica ou síndrome mielodisplásica sem clone HPN
- Outras causas de urina escura: mioglobinúria, hematúria
Objetivo do tratamento
Interromper a hemólise mediada pelo complemento, prevenir e tratar a trombose, sustentar as contagens sanguíneas e, em pacientes selecionados, curar a doença com transplante de células-tronco.
Tratamento
- Clínico
- Inibidores do complemento terminal (C5), como eculizumabe ou ravulizumabe, bloqueiam a hemólise intravascular e reduzem acentuadamente a trombose; inibidores do complemento proximal (inibidores de C3 ou dos fatores B/D) tratam a hemólise extravascular persistente.
- Clínico
- Vacinação antimeningocócica antes de iniciar inibidores do complemento, muitas vezes com profilaxia antibiótica, porque esses fármacos aumentam muito o risco de infecção por Neisseria.
- Clínico
- Anticoagulação para a trombose estabelecida; suplementação de ácido fólico e ferro; transfusões de hemácias para anemia sintomática.
- Procedimento
- Transplante alogênico de células-tronco hematopoéticas, a única cura, principalmente para pacientes com falência medular grave ou doença refratária; terapia imunossupressora quando a HPN coexiste com anemia aplástica.
- Acompanhamento
- Prioridades de enfermagem: cor da urina, sinais de trombose (dor abdominal, cefaleia, inchaço da perna), tendência da hemoglobina e da LDH, função renal, e febre durante o uso de inibidores do complemento tratada como emergência.
Complicações
- Trombose venosa em locais incomuns (veias hepáticas, porta, mesentéricas, cerebrais), a principal causa de morte
- Doença renal crônica e lesão renal aguda por depósito de hemoglobina
- Hipertensão pulmonar
- Falência da medula óssea (anemia aplástica) e evolução para síndrome mielodisplásica ou leucemia aguda
- Infecção meningocócica durante a terapia com inibidor do complemento
Prognóstico
Antes dos inibidores do complemento, a mediana de sobrevida era de aproximadamente 10 a 20 anos, e a trombose era a principal causa de morte. Com a terapia com inibidor de C5, a sobrevida se aproxima da população geral em muitos pacientes, embora alguns ainda precisem de transfusões por hemólise extravascular ou falência medular.
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Qual gene está mutado na hemoglobinúria paroxística noturna?
PIGA, gene ligado ao X necessário para formar as âncoras de GPI, por mutação somática adquirida em uma célula-tronco.
Quais duas proteínas protetoras de superfície faltam nas hemácias da HPN?
CD55 (fator acelerador do decaimento) e CD59 (inibidor de membrana da lise reativa).
Qual é o exame diagnóstico de escolha para HPN?
Citometria de fluxo do sangue periférico mostrando perda de CD55/CD59 ou da ligação de FLAER.
Qual é a principal causa de morte na HPN não tratada?
Trombose, especialmente das veias hepáticas (síndrome de Budd-Chiari) e de outras veias abdominais ou cerebrais.
Qual vacinação é obrigatória antes de iniciar um inibidor do complemento C5?
Vacinação antimeningocócica, porque o bloqueio do complemento aumenta muito o risco de infecção por Neisseria meningitidis.
Conexões
Fármacos para esta doença3
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Paroxysmal nocturnal hemoglobinuria (PNH) (MedlinePlus (U.S. National Library of Medicine), 2026); Paroxysmal nocturnal hemoglobinuria (MedlinePlus Genetics (U.S. National Library of Medicine), 2022).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
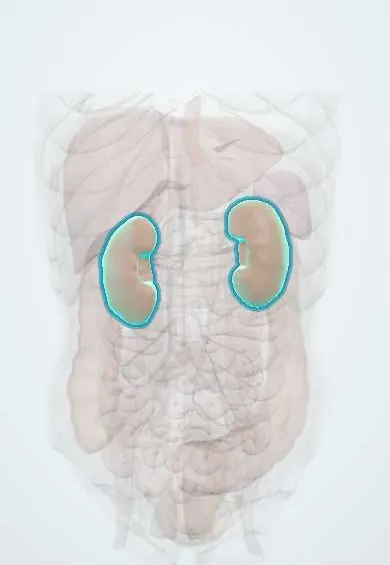
Modelo representativo, apenas para fins educativos.