
Dystrophie myotonique (types 1 et 2)
Maladie musculaire héréditaire : faiblesse, muscles lents à se relâcher après une prise, cataracte et troubles du rythme cardiaque.
Ce que c'est
Maladie multisystémique autosomique dominante dans laquelle les muscles s'affaiblissent, s'atrophient et se relâchent lentement après une contraction (myotonie). Elle atteint aussi le tissu de conduction cardiaque, les yeux, les glandes endocrines, le tube digestif et le cerveau. C'est la dystrophie musculaire de l'adulte la plus fréquente. Le type 1 (DM1, maladie de Steinert) est plus fréquent et plus sévère ; le type 2 (DM2, myopathie myotonique proximale) est plus modéré.
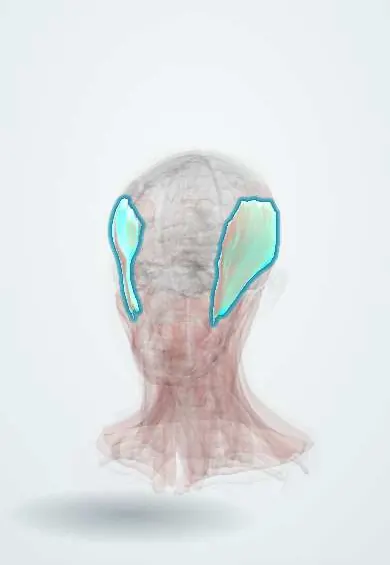
Voir en 3D
Qui est touché
Touche au moins environ 1 personne sur 8 000 dans le monde. La DM1 est le type prédominant dans la plupart des populations, y compris en Amérique latine ; la DM2 est relativement fréquente en Europe du Nord et centrale. Les symptômes débutent habituellement entre 20 et 40 ans, mais une forme congénitale sévère de DM1 se manifeste dès la naissance.
Causes
- DM1 : expansion d'une répétition du trinucléotide CTG dans le gène DMPK sur le chromosome 19
- DM2 : expansion d'une répétition CCTG dans le gène CNBP sur le chromosome 3
- Transmission autosomique dominante
- Anticipation dans la DM1 : la répétition s'allonge au fil des générations, avec un début plus précoce et une maladie plus sévère ; la forme congénitale est habituellement transmise par la mère
Facteurs de risque
- Parent atteint (risque de 50 % pour chaque enfant)
- Transmission maternelle de la DM1 (risque de forme congénitale)
- Grande taille de la répétition
Physiopathologie
Les répétitions expansées sont transcrites en un ARN qui n'est pas traduit mais s'accumule dans le noyau. Cet ARN toxique séquestre des protéines de liaison à l'ARN (comme les protéines muscleblind-like), ce qui perturbe l'épissage de nombreux autres gènes. L'épissage anormal du canal chlore musculaire entraîne la myotonie, celui du récepteur de l'insuline une insulinorésistance, et celui de protéines cardiaques contribue aux troubles de conduction. Ce mécanisme de gain de fonction de l'ARN explique l'atteinte de tant d'organes.
Classification
- DM1 : formes congénitale, infantile, adulte classique et tardive modérée
- DM2 : début à l'âge adulte, surtout faiblesse proximale et douleurs, pas de forme congénitale
Symptômes et signes
- Myotonie de préhension : difficulté à lâcher prise après une poignée de main ou la saisie d'un objet, qui s'améliore avec la répétition (phénomène d'échauffement)
- Myotonie à la percussion de l'éminence thénar ou de la langue
- Faiblesse distale dans la DM1 (mains, steppage) et faiblesse des fléchisseurs du cou ; faiblesse proximale dans la DM2
- Faciès caractéristique : ptosis, amyotrophie des muscles temporaux et masséters (« visage en lame de hache »), calvitie frontale chez l'homme
- Troubles de la déglutition et voix nasonnée
- Cataracte sous-capsulaire postérieure précoce avec opacités irisées
- Palpitations, syncopes dues à un bloc de conduction ou à des arythmies
- Somnolence diurne, apathie et troubles cognitifs
- Atrophie testiculaire, insulinorésistance ou diabète
- DM1 congénitale : nouveau-né hypotonique, succion faible, insuffisance respiratoire, pieds bots, puis déficience intellectuelle
Diagnostic
- Clinique
- Évoquée devant l'association d'une myotonie, d'une faiblesse faciale typique, d'une cataracte précoce et d'antécédents familiaux. La myotonie se met en évidence par une ouverture lente de la main après une prise ou par la percussion de l'éminence thénar.
- Examens
- Le test génétique recherchant l'expansion de répétitions dans DMPK ou CNBP confirme le diagnostic. L'EMG montre des salves myotoniques (bruit de « bombardier en piqué »). Les CK sont normales ou modérément élevées. L'ECG montre souvent un allongement de l'espace PR ou un bloc de branche ; on dose la glycémie, l'HbA1c et la testostérone.
- Imagerie
- Échocardiographie et Holter pour l'atteinte cardiaque ; examen à la lampe à fente pour la cataracte. La biopsie musculaire est rarement nécessaire aujourd'hui.
Diagnostic différentiel
- Autres dystrophies musculaires (facio-scapulo-humérale, des ceintures)
- Myotonies non dystrophiques (myotonie congénitale, paramyotonie)
- Myosite à inclusions et myopathies inflammatoires
- Myasthénie (ptosis et faiblesse faciale)
- Neuropathies héréditaires (faiblesse distale)
- Amyotrophie spinale et myopathies congénitales chez le nourrisson hypotonique
Objectif du traitement
Il n'existe pas de traitement curatif ; la prise en charge vise à prévenir la mort subite cardiaque et les complications respiratoires, à traiter les symptômes et à préserver l'autonomie de la personne.
Traitement
- Suivi
- ECG annuel et Holter et échocardiographie périodiques ; dépistage du diabète, des dysthyroïdies et de la cataracte ; explorations du sommeil et de la fonction respiratoire. Priorité infirmière : surveillance attentive après une sédation ou une anesthésie en raison de la grande sensibilité à ces médicaments.
- Geste
- Stimulateur cardiaque ou défibrillateur automatique implantable en cas de bloc de conduction ou d'arythmie ventriculaire ; ventilation non invasive en cas d'hypoventilation.
- Médical
- Bloqueurs des canaux sodiques comme la mexilétine en cas de myotonie invalidante (après bilan cardiaque) ; traitement du diabète et de l'hypogonadisme ; psychostimulants pour la somnolence diurne excessive chez certains patients.
- Chirurgical
- Chirurgie de la cataracte ; chirurgie palpébrale en cas de ptosis sévère.
- Rééducation
- Kinésithérapie, orthèses cheville-pied pour le steppage, orthophonie et rééducation de la déglutition, ergothérapie et conseil génétique pour la famille.
Complications
- Mort subite cardiaque par bloc de conduction ou arythmie ventriculaire
- Insuffisance respiratoire et pneumopathie d'inhalation
- Complications anesthésiques
- Diabète et infertilité
- Chutes et perte de mobilité
- Lithiase biliaire et troubles de la motricité intestinale
Pronostic
La DM1 adulte classique évolue lentement ; l'espérance de vie est réduite, surtout par des causes respiratoires et cardiaques. La DM2 est plus modérée, avec une survie quasi normale. La DM1 congénitale comporte une mortalité néonatale élevée et une déficience intellectuelle durable chez les survivants.
Prévention
- Conseil génétique pour les familles atteintes
- Diagnostic prénatal ou préimplantatoire si la famille le souhaite
- Dépistage cardiaque régulier et implantation en temps utile d'un stimulateur ou d'un défibrillateur pour prévenir la mort subite
Testez-vous
Réfléchissez à la réponse, puis touchez la question pour la voir.
Un homme ne parvient pas à relâcher sa prise après une poignée de main et présente une cataracte précoce et une calvitie frontale. Quel est le diagnostic ?
Dystrophie myotonique de type 1.
Quel mécanisme génétique est à l'origine de la DM1 ?
Une expansion de répétitions du trinucléotide CTG dans le gène DMPK, avec anticipation au fil des générations.
Quelle atteinte cardiaque faut-il dépister et pourquoi ?
Les blocs de conduction et les arythmies, car ils provoquent des morts subites ; le dépistage repose sur l'ECG et le Holter.
Par quel parent la DM1 congénitale est-elle habituellement transmise ?
Par la mère.
Que montre l'EMG ?
Des salves myotoniques dont la fréquence et l'amplitude croissent et décroissent (bruit de « bombardier en piqué »).
En physiologie
- Enregistrement des potentiels de membrane, potentiels locaux et décharge répétitive
- Fibres rapides et lentes, énergie et fatigue
Maladies associées
- Bloc atrioventriculaire (bloc cardiaque)
- Cataracte
- Diabète de type 2
- Syndrome d'apnées obstructives du sommeil
- Hypogonadisme masculin
- Flutter atrial
- Pneumonie d'inhalation et pneumopathie chimique d'inhalation
- Dysphagie oropharyngée chez la personne âgée
- Myopathies inflammatoires (dermatomyosite, polymyosite)
- Maladie de Charcot-Marie-Tooth
- Amyotrophie spinale
Information éducative, pas un avis médical. En cas de symptôme, consultez un professionnel de santé.
Sources: Myotonic dystrophy: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2025).
Vous avez repéré une erreur ?Nous améliorons sans cesse le contenu pour la communauté. Dites-nous ce qui ne va pas et notre équipe le vérifiera.Signaler une erreur
Modèle représentatif, à des fins éducatives uniquement.