
Distrofia miotônica (tipos 1 e 2)
Doença muscular hereditária que causa fraqueza, relaxamento lento dos músculos após segurar algo, catarata e problemas no ritmo cardíaco.
O que é
Doença multissistêmica autossômica dominante em que os músculos enfraquecem, atrofiam e demoram a relaxar após a contração (miotonia). Também afeta o sistema de condução cardíaco, os olhos, as glândulas endócrinas, o intestino e o cérebro. É a distrofia muscular de início na idade adulta mais comum. O tipo 1 (DM1, doença de Steinert) é mais frequente e mais grave; o tipo 2 (DM2, miopatia miotônica proximal) é mais leve.
Quem afeta
Afeta pelo menos cerca de 1 em cada 8.000 pessoas no mundo. A DM1 é o tipo predominante na maioria das populações, incluindo a América Latina; a DM2 é relativamente frequente no norte e no centro da Europa. Os sintomas geralmente começam entre os 20 e os 30 anos, mas uma forma congênita grave da DM1 se manifesta ao nascimento.
Causas
- DM1: expansão de uma repetição do trinucleotídeo CTG no gene DMPK, no cromossomo 19
- DM2: expansão de uma repetição CCTG no gene CNBP, no cromossomo 3
- Herança autossômica dominante
- Antecipação na DM1: a repetição aumenta ao longo das gerações, com início mais precoce e doença mais grave; a forma congênita geralmente é herdada da mãe
Fatores de risco
- Pai ou mãe afetado (risco de 50% para cada filho)
- Transmissão materna da DM1 (risco da forma congênita)
- Grande tamanho da repetição
Fisiopatologia
As repetições expandidas são transcritas em um RNA que não é traduzido, mas se acumula no núcleo. Esse RNA tóxico sequestra proteínas de ligação ao RNA (como as proteínas muscleblind-like), o que altera o splicing de muitos outros genes. O splicing anômalo do canal de cloro muscular causa a miotonia; o do receptor de insulina, a resistência à insulina; e o de proteínas cardíacas contribui para a doença de condução. Esse mecanismo de ganho de função do RNA explica por que tantos órgãos são acometidos.
Classificação
- DM1: formas congênita, de início na infância, adulta clássica e leve de início tardio
- DM2: início na idade adulta, sobretudo fraqueza proximal e dor, sem forma congênita
Sintomas e sinais
- Miotonia de preensão: dificuldade de soltar a mão após um aperto de mãos ou ao segurar um objeto, que melhora com a repetição (fenômeno de aquecimento)
- Miotonia de percussão dos músculos tenares ou da língua
- Fraqueza distal na DM1 (mãos, pé caído) e fraqueza dos flexores do pescoço; fraqueza proximal na DM2
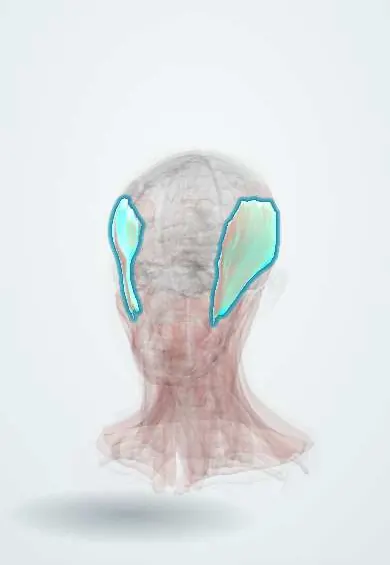
- Face característica: ptose, atrofia do temporal e do masseter («face em machadinha»), calvície frontal nos homens
- Dificuldade para engolir e voz anasalada
- Catarata subcapsular posterior precoce com opacidades iridescentes
- Palpitações, desmaios por bloqueio de condução ou arritmias
- Sonolência diurna, apatia e problemas cognitivos
- Atrofia testicular, resistência à insulina ou diabetes
- DM1 congênita: recém-nascido hipotônico, sucção fraca, insuficiência respiratória, pé torto e, depois, deficiência intelectual
Diagnóstico
- Clínico
- Suspeita-se pela combinação de miotonia, fraqueza facial típica, catarata precoce e história familiar. A miotonia pode ser demonstrada pela abertura lenta da mão após apertar algo ou pela percussão da eminência tenar.
- Exames
- O teste genético para a expansão da repetição no DMPK ou no CNBP confirma o diagnóstico. A ENMG mostra descargas miotônicas (som de «bombardeiro de mergulho»). A CK é normal ou levemente elevada. O ECG frequentemente mostra intervalo PR prolongado ou bloqueio de ramo; avaliam-se glicemia, HbA1c e testosterona.
- Imagem
- Ecocardiografia e Holter para a doença cardíaca; exame com lâmpada de fenda para a catarata. A biópsia muscular hoje raramente é necessária.
Diagnóstico diferencial
- Outras distrofias musculares (fácio-escápulo-umeral, das cinturas)
- Miotonias não distróficas (miotonia congênita, paramiotonia)
- Miosite por corpos de inclusão e miopatias inflamatórias
- Miastenia gravis (ptose e fraqueza facial)
- Neuropatias hereditárias (fraqueza distal)
- Atrofia muscular espinhal e miopatias congênitas no lactente hipotônico
Objetivo do tratamento
Não há cura; o cuidado visa prevenir a morte súbita cardíaca e as complicações respiratórias, tratar os sintomas e manter a independência da pessoa.
Tratamento
- Acompanhamento
- ECG anual e Holter e ecocardiografia periódicos; rastreamento de diabetes, doença tireoidiana e catarata; estudos do sono e da função pulmonar. Prioridade de enfermagem: monitorização cuidadosa após sedação ou anestesia, pela alta sensibilidade a esses medicamentos.
- Procedimento
- Marca-passo ou cardiodesfibrilador implantável no bloqueio de condução ou na arritmia ventricular; ventilação não invasiva na hipoventilação.
- Clínico
- Bloqueadores dos canais de sódio, como a mexiletina, para a miotonia incapacitante (após avaliação cardíaca); tratamento do diabetes e do hipogonadismo; estimulantes para a sonolência diurna excessiva em alguns pacientes.
- Cirúrgico
- Cirurgia de catarata; cirurgia palpebral na ptose grave.
- Reabilitação
- Fisioterapia, órteses tornozelo-pé para o pé caído, fonoterapia para fala e deglutição, terapia ocupacional e aconselhamento genético para a família.
Complicações
- Morte súbita cardíaca por bloqueio atrioventricular ou arritmia ventricular
- Insuficiência respiratória e pneumonia aspirativa
- Complicações anestésicas
- Diabetes e infertilidade
- Quedas e perda da mobilidade
- Cálculos biliares e dismotilidade intestinal
Prognóstico
A DM1 adulta clássica progride lentamente; a expectativa de vida é reduzida, sobretudo por causas respiratórias e cardíacas. A DM2 é mais leve, com sobrevida quase normal. A DM1 congênita tem alta mortalidade neonatal e deficiência intelectual permanente nos sobreviventes.
Prevenção
- Aconselhamento genético para as famílias afetadas
- Teste pré-natal ou pré-implantacional quando a família desejar
- Rastreamento cardíaco regular e implante oportuno de marca-passo ou desfibrilador para prevenir a morte súbita
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Um homem não consegue soltar a mão após um aperto de mãos e tem catarata precoce e calvície frontal. Qual é o diagnóstico?
Distrofia miotônica tipo 1.
Qual mecanismo genético causa a DM1?
Uma expansão da repetição do trinucleotídeo CTG no gene DMPK, com antecipação ao longo das gerações.
Qual problema cardíaco deve ser rastreado, e por quê?
Bloqueio de condução e arritmias, porque causam morte súbita; o rastreamento é feito com ECG e Holter.
De qual dos pais a DM1 congênita geralmente é herdada?
Da mãe.
O que a ENMG mostra?
Descargas miotônicas que aumentam e diminuem em frequência e amplitude (som de «bombardeiro de mergulho»).
Na fisiologia
- Registro dos potenciais de membrana, potenciais locais e disparo repetitivo
- Fibras rápidas e lentas, energia e fadiga
Conexões
Doenças relacionadas11
- Bloqueio atrioventricular (cardíaco)
- Catarata
- Diabetes mellitus tipo 2
- Apneia obstrutiva do sono
- Hipogonadismo masculino
- Flutter atrial
- Pneumonia aspirativa e pneumonite aspirativa
- Disfagia orofaríngea em idosos
- Miopatias inflamatórias (dermatomiosite, polimiosite)
- Doença de Charcot-Marie-Tooth
- Atrofia muscular espinal
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Myotonic dystrophy: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2025).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.