Distrofia miotónica (tipos 1 y 2) !
Enfermedad muscular hereditaria que causa debilidad, lentitud para relajar los músculos tras apretar, cataratas y problemas del ritmo cardíaco.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
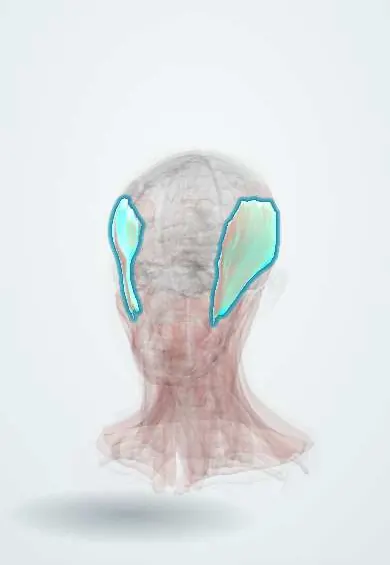
- Temporal
- Esternocleidomastoideo
- Masetero
- Elevador del párpado
- Párpados
- Orbicular de los ojos
- Cristalino
- Faringe
- Nodo auriculoventricular
- Haz de His
- Ramas del haz de His
- Diafragma
- Abductor corto del pulgar
- Interóseos dorsales
- Tibial anterior
Por qué ocurre
- Herencia mendeliana: autosómica dominante, recesiva y ligada al X
- Herencia no clásica: expansión de repeticiones, genes mitocondriales, impronta y mosaicismo
- Canales iónicos y compuertas
- Enfermedades por expansión de repetidos de trinucleótidos
- Procesamiento del ARN (caperuza, cola de poli-A y splicing)
Qué es
Trastorno multisistémico autosómico dominante en el que los músculos se debilitan y atrofian y tardan en relajarse después de contraerse (miotonía). También afecta el sistema de conducción del corazón, los ojos, las glándulas endocrinas, el tubo digestivo y el cerebro. Es la distrofia muscular más frecuente de inicio en la edad adulta. El tipo 1 (DM1, enfermedad de Steinert) es más frecuente y más grave; el tipo 2 (DM2, miopatía miotónica proximal) es más leve.
A quién afecta
Afecta al menos a cerca de 1 de cada 8000 personas en el mundo. La DM1 predomina en la mayoría de las poblaciones, incluida América Latina; la DM2 es relativamente frecuente en el norte y centro de Europa. Los síntomas suelen empezar entre los 20 y los 40 años, pero existe una forma congénita grave de DM1 que se manifiesta al nacer.
Causas
- DM1: expansión de un triplete CTG repetido en el gen DMPK del cromosoma 19
- DM2: expansión de una repetición CCTG en el gen CNBP del cromosoma 3
- Herencia autosómica dominante
- Anticipación en la DM1: la repetición se alarga de una generación a otra, con inicio más temprano y enfermedad más grave; la forma congénita suele heredarse de la madre
Factores de riesgo
- Padre o madre afectados (riesgo del 50 % para cada hijo)
- Transmisión materna de la DM1 (riesgo de forma congénita)
- Tamaño grande de la repetición
Fisiopatología
Las repeticiones expandidas se transcriben a un ARN que no se traduce y se acumula en el núcleo. Este ARN tóxico secuestra proteínas de unión al ARN (como las de tipo muscleblind), lo que altera el empalme (splicing) de muchos otros genes. El empalme anómalo del canal de cloro muscular produce la miotonía; el del receptor de insulina, la resistencia a la insulina; y el de proteínas cardíacas contribuye a la enfermedad de la conducción. Este mecanismo de ganancia de función del ARN explica por qué se afectan tantos órganos.
Clasificación
- DM1: formas congénita, de inicio infantil, adulta clásica y leve de inicio tardío
- DM2: inicio en la adultez, sobre todo debilidad proximal y dolor, sin forma congénita
Síntomas y signos
- Miotonía de prensión: dificultad para soltar la mano tras un saludo o al agarrar un objeto, que mejora con la repetición (fenómeno de calentamiento)
- Miotonía de percusión en la eminencia tenar o la lengua
- Debilidad distal en la DM1 (manos, pie caído) y de los flexores del cuello; debilidad proximal en la DM2
- Facies característica: ptosis, atrofia de temporales y maseteros («cara de hacha»), calvicie frontal en hombres
- Dificultad para tragar y voz nasal
- Cataratas subcapsulares posteriores tempranas con opacidades iridiscentes
- Palpitaciones y síncope por bloqueo de conducción o arritmias
- Somnolencia diurna, apatía y problemas cognitivos
- Atrofia testicular, resistencia a la insulina o diabetes
- DM1 congénita: recién nacido hipotónico, succión débil, insuficiencia respiratoria, pie equinovaro y luego discapacidad intelectual
Diagnóstico
- Clínico
- Se sospecha por la combinación de miotonía, debilidad facial típica, cataratas tempranas y antecedentes familiares. La miotonía se demuestra por la apertura lenta de la mano tras apretar o al percutir la eminencia tenar.
- Pruebas
- El estudio genético de la expansión en DMPK o CNBP confirma el diagnóstico. La EMG muestra descargas miotónicas (sonido de «bombardero en picada»). La CK es normal o está levemente elevada. El ECG suele mostrar PR prolongado o bloqueo de rama; se miden glucemia, HbA1c y testosterona.
- Imágenes
- Ecocardiograma y Holter para la enfermedad cardíaca; examen con lámpara de hendidura para las cataratas. La biopsia muscular ya rara vez se necesita.
Diagnóstico diferencial
- Otras distrofias musculares (facioescapulohumeral, de cinturas)
- Miotonías no distróficas (miotonía congénita, paramiotonía)
- Miositis por cuerpos de inclusión y miopatías inflamatorias
- Miastenia gravis (ptosis y debilidad facial)
- Neuropatías hereditarias (debilidad distal)
- Atrofia muscular espinal y miopatías congénitas en el lactante hipotónico
Objetivo del tratamiento
No tiene cura; el manejo busca prevenir la muerte súbita cardíaca y las complicaciones respiratorias, tratar los síntomas y mantener la independencia.
Tratamiento
- Seguimiento
- ECG anual y Holter y ecocardiograma periódicos; tamizaje de diabetes, enfermedad tiroidea y cataratas; estudios de sueño y función pulmonar. Prioridad de enfermería: vigilancia estrecha tras sedación o anestesia por la gran sensibilidad a estos fármacos.
- Procedimiento
- Marcapasos o cardiodesfibrilador implantable ante bloqueo de conducción o arritmia ventricular; ventilación no invasiva para la hipoventilación.
- Médico
- Bloqueadores de canales de sodio como la mexiletina para la miotonía incapacitante (tras evaluación cardíaca); tratamiento de la diabetes y el hipogonadismo; estimulantes para la somnolencia diurna excesiva en algunos pacientes.
- Quirúrgico
- Cirugía de cataratas; cirugía palpebral en la ptosis grave.
- Rehabilitación
- Fisioterapia, órtesis tobillo-pie para el pie caído, terapia del lenguaje y la deglución, terapia ocupacional y asesoría genética para la familia.
Complicaciones
- Muerte súbita cardíaca por bloqueo o arritmia ventricular
- Insuficiencia respiratoria y neumonía aspirativa
- Complicaciones anestésicas
- Diabetes e infertilidad
- Caídas y pérdida de la movilidad
- Cálculos biliares y alteraciones de la motilidad intestinal
Pronóstico
La DM1 adulta clásica avanza lentamente; la esperanza de vida se reduce, sobre todo por causas respiratorias y cardíacas. La DM2 es más leve, con supervivencia casi normal. La DM1 congénita tiene alta mortalidad neonatal y discapacidad intelectual en los sobrevivientes.
Prevención
- Asesoría genética para las familias afectadas
- Diagnóstico prenatal o preimplantacional si la familia lo desea
- Tamizaje cardíaco periódico e implantación oportuna de marcapasos o desfibrilador para prevenir la muerte súbita
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
Un hombre no puede soltar la mano después de un saludo y tiene cataratas tempranas y calvicie frontal. ¿Cuál es el diagnóstico?
Distrofia miotónica tipo 1.
¿Qué mecanismo genético causa la DM1?
Una expansión del triplete CTG en el gen DMPK, con anticipación entre generaciones.
¿Qué problema cardíaco debe tamizarse y por qué?
Los bloqueos de conducción y las arritmias, porque causan muerte súbita; se tamizan con ECG y Holter.
¿De qué progenitor suele heredarse la DM1 congénita?
De la madre.
¿Qué muestra la EMG?
Descargas miotónicas que aumentan y disminuyen en frecuencia y amplitud (sonido de «bombardero en picada»).
Enfermedades relacionadas
- Bloqueo auriculoventricular
- Catarata
- Diabetes mellitus tipo 2
- Apnea obstructiva del sueño
- Hipogonadismo masculino
- Aleteo (flutter) auricular
- Neumonía y neumonitis por aspiración
- Disfagia orofaríngea en la persona mayor
- Miopatías inflamatorias (dermatomiositis, polimiositis)
- Enfermedad de Charcot-Marie-Tooth
- Atrofia muscular espinal
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Myotonic dystrophy: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2025).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.