
Myotone Dystrophie (Typ 1 und 2)
Eine erbliche Muskelerkrankung mit Schwäche, verzögerter Muskelentspannung nach dem Zugreifen, grauem Star und Herzrhythmusstörungen.
Was es ist
Eine autosomal-dominante Multisystemerkrankung, bei der die Muskeln schwächer werden, atrophieren und sich nach der Kontraktion nur verzögert entspannen (Myotonie). Sie betrifft außerdem das Erregungsleitungssystem des Herzens, die Augen, endokrine Drüsen, den Darm und das Gehirn. Sie ist die häufigste im Erwachsenenalter beginnende Muskeldystrophie. Typ 1 (DM1, Curschmann-Steinert-Krankheit) ist häufiger und schwerer; Typ 2 (DM2, proximale myotone Myopathie, PROMM) verläuft milder.
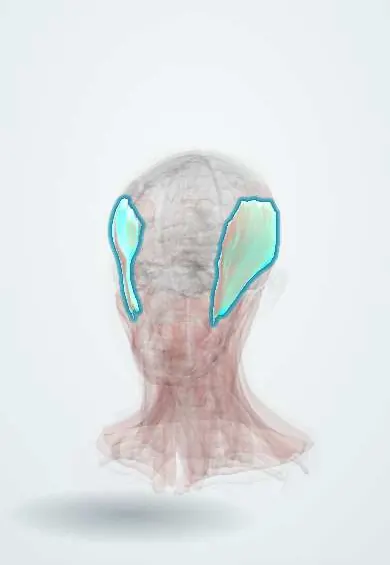
In 3D ansehen
- Musculus temporalis (Schläfenmuskel)
- Musculus sternocleidomastoideus (Kopfwender)
- Musculus masseter (Kaumuskel)
- Musculus levator palpebrae superioris (Lidheber)
+11
- Augenlider (Palpebrae)
- Musculus orbicularis oculi (Augenringmuskel)
- Linse (Lens)
- Rachen (Pharynx)
- AV-Knoten (Nodus atrioventricularis)
- His-Bündel
- Tawara-Schenkel (Kammerschenkel)
- Zwerchfell (Diaphragma)
- Musculus abductor pollicis brevis
- Musculi interossei dorsales
- Musculus tibialis anterior (vorderer Schienbeinmuskel)
Wen es betrifft
Betrifft weltweit mindestens etwa 1 von 8.000 Menschen. DM1 ist in den meisten Bevölkerungen der vorherrschende Typ, auch in Lateinamerika; DM2 ist in Nord- und Mitteleuropa relativ häufig. Die Symptome beginnen meist im dritten oder vierten Lebensjahrzehnt, eine schwere kongenitale DM1-Form zeigt sich jedoch bereits bei der Geburt.
Ursachen
- DM1: Expansion eines CTG-Trinukleotid-Repeats im DMPK-Gen auf Chromosom 19
- DM2: Expansion eines CCTG-Repeats im CNBP-Gen auf Chromosom 3
- Autosomal-dominanter Erbgang
- Antizipation bei DM1: Der Repeat verlängert sich über die Generationen, was zu früherem Beginn und schwererer Erkrankung führt; die kongenitale Form wird meist von der Mutter vererbt
Risikofaktoren
- Betroffener Elternteil (50 % Risiko für jedes Kind)
- Mütterliche Übertragung von DM1 (Risiko der kongenitalen Form)
- Große Repeat-Länge
Pathophysiologie
Die expandierten Repeats werden in RNA transkribiert, die nicht translatiert wird, sondern sich im Zellkern anreichert. Diese toxische RNA bindet RNA-bindende Proteine (etwa Muscleblind-like-Proteine), wodurch das Spleißen vieler anderer Gene gestört wird. Fehlerhaftes Spleißen des muskulären Chloridkanals verursacht die Myotonie, des Insulinrezeptors die Insulinresistenz, und kardialer Proteine trägt zur Erregungsleitungsstörung bei. Dieser RNA-Gain-of-Function-Mechanismus erklärt, warum so viele Organe betroffen sind.
Einteilung
- DM1: kongenitale Form, Form mit Beginn im Kindesalter, klassische Erwachsenenform und milde Spätform
- DM2: Beginn im Erwachsenenalter, vor allem proximale Schwäche und Schmerzen, keine kongenitale Form
Symptome und Zeichen
- Greifmyotonie: Schwierigkeit, nach einem Händedruck oder dem Greifen eines Gegenstands loszulassen, mit Besserung bei Wiederholung (Warm-up-Phänomen)
- Perkussionsmyotonie der Thenarmuskulatur oder der Zunge
- Distale Schwäche bei DM1 (Hände, Fußheberschwäche) und Schwäche der Halsbeuger; proximale Schwäche bei DM2
- Typisches Gesicht: Ptosis, Atrophie des Musculus temporalis und Musculus masseter („Beilgesicht“, facies myopathica), Stirnglatze bei Männern
- Schluckstörungen und näselnde Sprache
- Früher hinterer subkapsulärer Katarakt mit irisierenden Trübungen
- Herzklopfen, Synkopen durch Erregungsleitungsblock oder Arrhythmien
- Tagesmüdigkeit, Apathie und kognitive Störungen
- Hodenatrophie, Insulinresistenz oder Diabetes
- Kongenitale DM1: schlaffes Neugeborenes (floppy infant), Trinkschwäche, Ateminsuffizienz, Klumpfüße, später geistige Behinderung
Diagnose
- Klinisch
- Der Verdacht ergibt sich aus der Kombination von Myotonie, typischer Gesichtsschwäche, frühem Katarakt und Familienanamnese. Die Myotonie lässt sich durch verzögertes Öffnen der Hand nach dem Zugreifen oder durch Beklopfen des Daumenballens (Thenar) nachweisen.
- Untersuchungen
- Die genetische Untersuchung auf die Repeat-Expansion in DMPK oder CNBP sichert die Diagnose. Das EMG zeigt myotone Entladungen („Sturzkampfbomber“-Geräusch, dive bomber). Die CK ist normal oder leicht erhöht. Das EKG zeigt oft ein verlängertes PR-Intervall oder einen Schenkelblock; Glukose, HbA1c und Testosteron werden bestimmt.
- Bildgebung
- Echokardiographie und Holter-EKG zur Erfassung der Herzbeteiligung; Spaltlampenuntersuchung der Augen auf Katarakt. Eine Muskelbiopsie ist heute nur selten nötig.
Differenzialdiagnose
- Andere Muskeldystrophien (fazioskapulohumeral, Gliedergürtel)
- Nicht-dystrophe Myotonien (Myotonia congenita, Paramyotonie)
- Einschlusskörpermyositis und entzündliche Myopathien
- Myasthenia gravis (Ptosis und Gesichtsschwäche)
- Hereditäre Neuropathien (distale Schwäche)
- Spinale Muskelatrophie und kongenitale Myopathien beim floppy infant
Behandlungsziel
Eine Heilung gibt es nicht; die Versorgung zielt darauf, den plötzlichen Herztod und respiratorische Komplikationen zu verhindern, Symptome zu behandeln und die Selbstständigkeit der Person zu erhalten.
Behandlung
- Verlaufskontrolle
- Jährliches EKG sowie regelmäßige Holter-EKG- und Echokardiographie-Kontrollen; Screening auf Diabetes, Schilddrüsenerkrankungen und Katarakt; Schlaf- und Lungenfunktionsuntersuchungen. Pflegerische Priorität: sorgfältige Überwachung nach Sedierung oder Narkose wegen der hohen Empfindlichkeit gegenüber diesen Medikamenten.
- Eingriff
- Herzschrittmacher oder implantierbarer Kardioverter-Defibrillator bei Erregungsleitungsblock oder ventrikulärer Arrhythmie; nichtinvasive Beatmung bei Hypoventilation.
- Medikamentös
- Natriumkanalblocker wie Mexiletin bei behindernder Myotonie (nach kardialer Abklärung); Behandlung von Diabetes und Hypogonadismus; Stimulanzien bei ausgeprägter Tagesschläfrigkeit bei manchen Patienten.
- Operativ
- Kataraktoperation; Lidoperation bei schwerer Ptosis.
- Rehabilitation
- Physiotherapie, Unterschenkel-Fuß-Orthesen bei Fußheberschwäche, Sprech- und Schlucktherapie, Ergotherapie und genetische Beratung der Familie.
Komplikationen
- Plötzlicher Herztod durch AV-Block oder ventrikuläre Arrhythmie
- Ateminsuffizienz und Aspirationspneumonie
- Narkosekomplikationen
- Diabetes und Unfruchtbarkeit
- Stürze und Verlust der Mobilität
- Gallensteine und Darmmotilitätsstörungen
Prognose
Die klassische DM1 des Erwachsenen schreitet langsam fort; die Lebenserwartung ist verkürzt, vor allem durch respiratorische und kardiale Ursachen. DM2 verläuft milder mit nahezu normaler Überlebenszeit. Die kongenitale DM1 geht mit einer hohen Neugeborenensterblichkeit und bleibender geistiger Behinderung bei den Überlebenden einher.
Vorbeugung
- Genetische Beratung betroffener Familien
- Pränatal- oder Präimplantationsdiagnostik, wenn die Familie dies wünscht
- Regelmäßiges kardiales Screening und rechtzeitige Implantation eines Schrittmachers oder Defibrillators zur Verhinderung des plötzlichen Todes
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Ein Mann kann nach einem Händedruck seinen Griff nicht lösen und hat einen frühen Katarakt sowie eine Stirnglatze. Wie lautet die Diagnose?
Myotone Dystrophie Typ 1.
Welcher genetische Mechanismus verursacht DM1?
Ein expandierter CTG-Trinukleotid-Repeat im DMPK-Gen, mit Antizipation über die Generationen.
Auf welches kardiale Problem muss gescreent werden und warum?
Erregungsleitungsblock und Arrhythmien, weil sie den plötzlichen Tod verursachen; das Screening erfolgt mit EKG und Holter-EKG.
Von welchem Elternteil wird die kongenitale DM1 meist vererbt?
Von der Mutter.
Was zeigt das EMG?
Myotone Entladungen, die in Frequenz und Amplitude an- und abschwellen („Sturzkampfbomber“-Geräusch, dive bomber).
In der Physiologie
Verwandte Erkrankungen
- Atrioventrikulärer Block (AV-Block)
- Katarakt (grauer Star)
- Diabetes mellitus Typ 2
- Obstruktive Schlafapnoe
- Männlicher Hypogonadismus
- Vorhofflattern
- Aspirationspneumonie und Aspirationspneumonitis
- Oropharyngeale Dysphagie bei älteren Menschen
- Entzündliche Myopathien (Dermatomyositis, Polymyositis)
- Charcot-Marie-Tooth-Krankheit
- Spinale Muskelatrophie
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Myotonic dystrophy: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2025).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.