
IgG4-assoziierte Erkrankung
Eine Immunerkrankung, die tumorartige Schwellungen und Vernarbung von Drüsen und Organen wie Bauchspeicheldrüse, Speichel- und Tränendrüsen verursacht.
Was es ist
Eine chronische immunvermittelte fibroinflammatorische Erkrankung, die in einem oder mehreren Organen tumorartige Raumforderungen bildet. Die Biopsie zeigt ein dichtes Infiltrat IgG4-positiver Plasmazellen, eine storiforme Fibrose und eine obliterierende Phlebitis. Häufige Lokalisationen sind Pankreas (autoimmune Pankreatitis Typ 1), Gallenwege, Speichel- und Tränendrüsen, Orbita, Retroperitoneum, Aorta und Nieren.
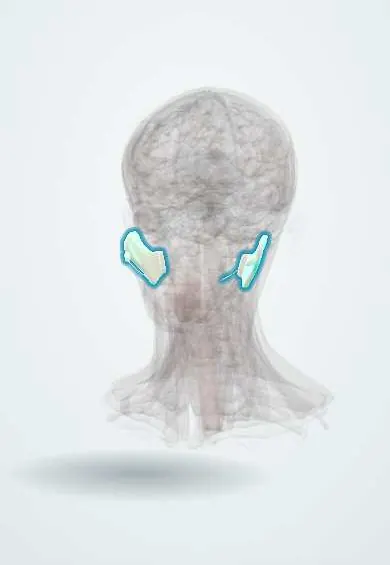
In 3D ansehen
Wen es betrifft
Selten und vermutlich unterdiagnostiziert. Betroffen sind vor allem Männer mittleren und höheren Alters; bei Formen im Kopf-Hals-Bereich ist die Geschlechterverteilung ausgeglichener. Die meisten Daten stammen aus Japan, Europa und den Vereinigten Staaten, und lateinamerikanische Fallserien nehmen mit wachsendem Bewusstsein zu.
Ursachen
- Ursache unbekannt; immunvermittelt mit aktivierten B-Zellen, Plasmablasten und zytotoxischen CD4-T-Zellen
- Mögliche Autoantigene und genetische Anfälligkeit
- Allergischer (atopischer) Hintergrund bei vielen Patienten
Risikofaktoren
- Männliches Geschlecht
- Alter über 50 Jahre
- Allergie oder Asthma in der Vorgeschichte
Pathophysiologie
Zytotoxische CD4-T-Zellen und aktivierte B-Zellen unterhalten die Entzündung und stimulieren Fibroblasten, wodurch eine storiforme (radspeichenartige) Fibrose und ein Verschluss von Venen entstehen. Die Organe vergrößern sich schmerzlos und vernarben später, was zu Funktionsverlust führen kann (exokrine und endokrine Pankreasinsuffizienz, Verlegung von Gallenwegen oder Harnleitern). Der hohe IgG4-Spiegel spiegelt den Prozess wider, ist aber vermutlich nicht selbst die Ursache des Schadens.
Symptome und Zeichen
- Schmerzlose beidseitige Schwellung der Glandula submandibularis, der Parotis oder der Tränendrüsen (früher Mikulicz-Syndrom)
- Schmerzloser Verschlussikterus und Gewichtsverlust (autoimmune Pankreatitis oder sklerosierende Cholangitis)
- Proptosis (Exophthalmus) oder Schwellung um die Augen
- Rücken- oder Flankenschmerzen durch retroperitoneale Fibrose
- Vergrößerte Lymphknoten
- Neu aufgetretener Diabetes oder Fettstühle durch Pankreasinsuffizienz
Diagnose
- Klinisch
- Beruht auf typischer Organbeteiligung, Bildgebung, Serum-IgG4 und vor allem auf der Histologie, unter Anwendung der ACR/EULAR-Klassifikationskriterien von 2019. Krebs, Lymphom und andere Nachahmer müssen ausgeschlossen werden.
- Untersuchungen
- Das Serum-IgG4 ist bei den meisten erhöht, aber weder sensitiv noch spezifisch; Eosinophilie, erhöhtes IgE und erniedrigtes Komplement können vorliegen. Die Biopsie zeigt ein lymphoplasmazelluläres Infiltrat, reich an IgG4-positiven Plasmazellen, storiforme Fibrose und obliterierende Phlebitis. Leberwerte, Glukose, Lipase und Kreatinin zur Beurteilung der Organfunktion.
- Bildgebung
- CT oder MRT mit diffus vergrößertem «wurstförmigem» Pankreas mit kapselartigem Randsaum, Gallengangsstenosen, vergrößerten Drüsen oder periaortalem Weichgewebe; Sonographie der Speicheldrüsen; PET-CT zur Erfassung der Krankheitsausdehnung.
Differenzialdiagnose
- Pankreaskarzinom und Cholangiokarzinom
- Primär sklerosierende Cholangitis
- Sjögren-Syndrom
- Lymphom
- Sarkoidose
- Granulomatose mit Polyangiitis
Behandlungsziel
Die Entzündung kontrollieren, bevor eine irreversible Fibrose entsteht, Obstruktionen beseitigen und die Organfunktion erhalten.
Behandlung
- Medikamentös
- Systemische Kortikosteroide sind Mittel der ersten Wahl und bewirken meist ein rasches Ansprechen, das zugleich die Diagnose stützt; sie werden über Monate ausgeschlichen.
- Medikamentös
- Rituximab oder steroidsparende Medikamente (Azathioprin, Mycophenolat) bei Rezidiven oder Steroidabhängigkeit; Gallengangsstent, wenn sich die Obstruktion nicht zurückbildet; Insulin oder Pankreasenzyme bei Pankreasinsuffizienz.
- Verlaufskontrolle
- Langfristige Nachsorge mit Serum-IgG4, Bildgebung und Organfunktionstests, da Rezidive häufig sind; Überwachung auf Nebenwirkungen der Steroide an Glukosestoffwechsel, Knochen und Infektabwehr.
Komplikationen
- Exokrine und endokrine Pankreasinsuffizienz (Diabetes)
- Biliäre Zirrhose durch chronische Gallengangsstenosen
- Hydronephrose und Nierenversagen
- Aortenaneurysma oder Aortendissektion
- Rezidiv im selben oder in neuen Organen
Prognose
Spricht bei den meisten Patienten gut auf Kortikosteroide an, doch Rezidive sind bei deren Reduktion häufig. Eine frühe Behandlung verhindert eine bleibende Fibrose; bei später Erkrankung können Organschäden zurückbleiben, auch wenn die Entzündung kontrolliert ist.
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Was sind die drei histologischen Schlüsselmerkmale der IgG4-assoziierten Erkrankung?
Dichtes lymphoplasmazelluläres Infiltrat, reich an IgG4-positiven Plasmazellen, storiforme Fibrose und obliterierende Phlebitis.
Welcher Typ der autoimmunen Pankreatitis gehört zur IgG4-assoziierten Erkrankung?
Die autoimmune Pankreatitis Typ 1.
Was ist die Therapie der ersten Wahl?
Systemische Kortikosteroide.
Warum reicht ein erhöhtes Serum-IgG4 allein für die Diagnose nicht aus?
Es ist weder sensitiv noch spezifisch; Krebs, Lymphom und andere Nachahmer müssen ausgeschlossen werden, idealerweise per Biopsie.
Verwandte Erkrankungen
- Chronische Pankreatitis
- Pankreaskarzinom
- Primär sklerosierende Cholangitis
- Cholangiokarzinom (Gallengangskrebs)
- Sjögren-Syndrom
- Sialolithiasis (Speichelsteine)
- Akute eitrige Sialadenitis (bakterielle Parotitis)
- Thyreoiditis (subakut, schmerzlos und postpartal)
- Sarkoidose
- Non-Hodgkin-Lymphom
- Granulomatose mit Polyangiitis
- Endokrine Orbitopathie (Graves-Orbitopathie)
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: IgG4-related disease (DermNet, 2026).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.