Enfermedades · Metabolismo: colesterol y lipoproteínas
Hipercolesterolemia familiar !
Enfermedad hereditaria en la que el hígado no retira bien el colesterol LDL de la sangre; causa infartos a edad temprana si no se trata.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
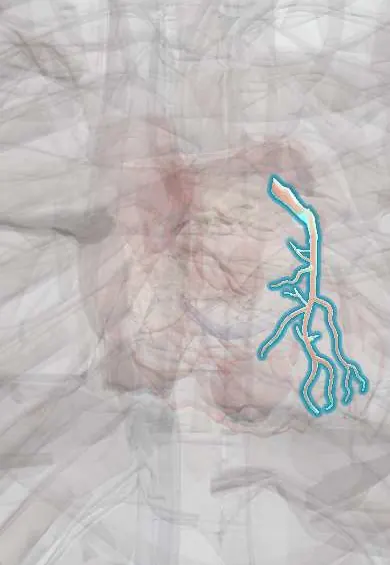
- Descendente anterior
- Tendón de Aquiles
- Tronco de la coronaria izquierda
- Coronaria derecha
- Arteria circunfleja
- Aorta ascendente
- Córnea
- Párpados
En la bioquímica
- Receptor de LDL
- PCSK9
- Apolipoproteína B (ApoB-100 y ApoB-48)
- Colesterol
- Metabolismo de las lipoproteínas
- LDL (lipoproteína de baja densidad)
- Clasificación de Fredrickson de las hiperlipoproteinemias
En fisiología
Por qué ocurre
- Cómo un solo gen causa enfermedad: enzimas, receptores y proteínas estructurales
- Acumulaciones intracelulares: colesterol, proteínas, hialino y glucógeno
- Herencia mendeliana: autosómica dominante, recesiva y ligada al X
Qué es
Trastorno genético, casi siempre autosómico dominante, con LDL muy alto desde el nacimiento por fallas en el receptor de LDL, la ApoB o la PCSK9.
A quién afecta
Afecta a cerca de 1 de cada 200 a 250 personas en el mundo y es la enfermedad cardiovascular hereditaria más común. En Colombia y América Latina se presume una frecuencia parecida, pero la mayoría de los casos no está diagnosticada. La forma homocigota es muy rara.
Causas
- Variantes en LDLR (la mayoría de los casos)
- Variantes en APOB que impiden la unión al receptor
- Variantes con ganancia de función en PCSK9
- Rara vez, forma recesiva por variantes en LDLRAP1
Factores de riesgo
- Padre o madre con la enfermedad (50 % de probabilidad de heredarla)
- Antecedente familiar de infarto prematuro
- Padres emparentados entre sí (forma homocigota)
Fisiopatología
Con menos receptores de LDL funcionales, el hígado capta menos LDL y, como recibe menos colesterol, fabrica más. El LDL circula más tiempo, se oxida en la pared arterial y forma placas desde la infancia. También se deposita en tendones (xantomas), párpados y córnea.
Clasificación
- Heterocigota: LDL a menudo de 190 mg/dL o más en adultos
- Homocigota o heterocigota compuesta: LDL a menudo por encima de 400–500 mg/dL, con enfermedad coronaria en la infancia
Síntomas y signos
- Con frecuencia no da síntomas hasta que aparece enfermedad coronaria
- Xantomas tendinosos (engrosamiento del tendón de Aquiles o de los extensores de la mano)
- Xantelasmas en los párpados
- Arco corneal antes de los 45 años
- Angina o infarto en la juventud
Diagnóstico
- Clínico
- Se sospecha por LDL muy alto, xantomas y antecedentes familiares; se usan criterios como los de la Dutch Lipid Clinic Network o Simon Broome.
- Pruebas
- Perfil lipídico; descartar causas secundarias (TSH, glucemia, función renal y hepática, proteinuria); estudio genético de LDLR, APOB y PCSK9; tamizaje en cascada de los familiares.
- Imágenes
- Ecografía de carótidas o de los tendones de Aquiles; tomografía con puntaje de calcio coronario; ecocardiograma en la forma homocigota para valorar la válvula y la raíz aórtica.
Tratamiento
- Estilo de vida
- Alimentación baja en grasa saturada, actividad física y no fumar, desde la infancia
- Médico
- Estatinas de alta intensidad como base
- Médico
- Ezetimiba y, si no basta, inhibidores de PCSK9 o inclisirán
- Procedimiento
- Aféresis de LDL en la forma homocigota o resistente
- Médico
- Lomitapida o evinacumab (contra ANGPTL3) en la forma homocigota, en centros especializados
- Seguimiento
- Tamizaje en cascada de los familiares y seguimiento cardiovascular
Fármacos para esta enfermedad
Complicaciones
- Enfermedad coronaria e infarto prematuros
- Estenosis aórtica supravalvular y valvular (forma homocigota)
- Ataque cerebrovascular
- Enfermedad arterial periférica
Pronóstico
Sin tratamiento, cerca de la mitad de los hombres heterocigotos tiene enfermedad coronaria hacia los 50 años; el tratamiento temprano acerca el riesgo al de la población general.
Prevención
- Tamizaje en cascada de los familiares de un caso
- Medición del colesterol en la infancia cuando hay antecedente familiar
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué gen está alterado en la mayoría de los casos de hipercolesterolemia familiar?
LDLR, el gen del receptor de LDL.
¿Qué hallazgo en el tendón de Aquiles sugiere hipercolesterolemia familiar?
Un engrosamiento por xantoma tendinoso, causado por depósitos de colesterol.
¿Por qué se estudia a los familiares de un caso?
La herencia es dominante: cada hijo, hermano o padre tiene alta probabilidad de tenerla y se beneficia de tratarse temprano.
¿Por qué responden poco a las estatinas algunos homocigotos?
Las estatinas bajan el LDL aumentando receptores de LDL; si no hay receptores funcionales, el efecto es pequeño.
Enfermedades relacionadas
- Disbetalipoproteinemia familiar (hiperlipoproteinemia tipo III)
- Aterosclerosis y dislipidemia
- Infarto de miocardio (ataque al corazón)
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Familial hypercholesterolemia: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); Familial hypercholesterolemia: MedlinePlus Medical Encyclopedia (MedlinePlus, US National Library of Medicine, 2026); LDLR gene: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); PCSK9 gene: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.