
Linfangioleiomiomatose
Doença rara de mulheres em que células anormais semelhantes a músculo liso crescem nos pulmões e formam muitos cistos, com falta de ar e colapso pulmonar.
Ficha rápida
- Key signs
- Falta de ar aos esforços progressiva · Tosse
- Diagnosis
- VEGF-D sérico
Red flags ↓
Sem doses: o profissional as define segundo a diretriz vigente.
O que é
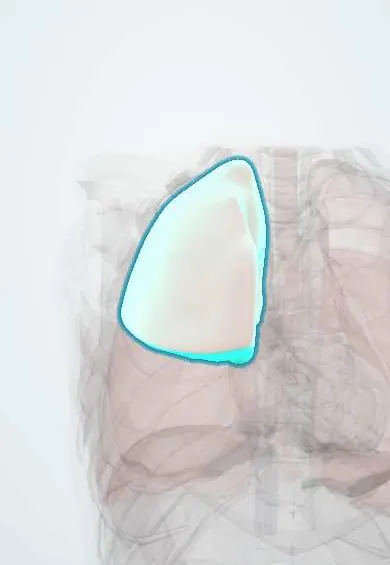
Neoplasia rara, de baixo grau e metastatizante, de células semelhantes a músculo liso (células LAM) que infiltram os pulmões, os linfáticos e os rins, causando cistos pulmonares difusos de paredes finas. Ocorre de forma esporádica ou com o complexo da esclerose tuberosa (CET) e afeta quase só mulheres.
Quem afeta
A LAM esporádica afeta cerca de 3 a 8 por milhão de mulheres, tipicamente diagnosticada entre os 30 e os 40 anos. No complexo da esclerose tuberosa, encontram-se cistos na TC em cerca de um terço das mulheres adultas, frequentemente com doença leve. Muito rara em homens, quase sempre com CET.
Causas
- Mutações de TSC2 (mais frequentes) ou TSC1, que codificam tuberina e hamartina, ativando a via mTOR
- LAM esporádica: mutações somáticas nas células LAM
- LAM-CET: mutação germinativa no complexo da esclerose tuberosa
- Dependência estrogênica: a doença está ligada aos anos reprodutivos e pode piorar na gestação ou com terapia estrogênica
Fatores de risco
- Sexo feminino
- Idade reprodutiva
- Complexo da esclerose tuberosa
- Estrogênio exógeno e gestação (podem acelerar a doença)
Fisiopatologia
A perda de função de TSC1 ou TSC2 ativa a mTOR, e as células LAM crescem e migram sem controle. Provavelmente surgem fora do pulmão (possivelmente no útero ou nos linfáticos) e se disseminam pelos linfáticos e pelo sangue. Nos pulmões produzem enzimas que degradam a matriz e VEGF-D, que destroem as paredes alveolares e formam muitos cistos redondos de paredes finas. A obstrução dos linfáticos e do ducto torácico causa derrames quilosos e linfangioleiomiomas. Resultam obstrução ao fluxo aéreo e DLCO baixa.
Classificação
- LAM esporádica versus LAM associada ao CET
- Pela função pulmonar ou extensão dos cistos: leve, moderada ou grave
- Extrapulmonar: angiomiolipomas renais, linfangioleiomiomas, derrames quilosos
Sintomas e sinais
- Falta de ar aos esforços progressiva, frequentemente diagnosticada primeiro como asma ou DPOC
- Dor torácica pleurítica súbita e falta de ar por pneumotórax, frequentemente recorrente e às vezes o primeiro sinal
- Tosse, sibilância e hemoptise ocasional
- Derrame pleural ou ascite quilosos
- Dor abdominal ou no flanco ou hematúria por sangramento de angiomiolipoma
- Aumento do volume abdominal ou linfedema das pernas por linfangioleiomiomas
Diagnóstico
- Clínico
- Suspeita-se em mulher com cistos característicos na TC, sobretudo com pneumotórax espontâneo, derrame quiloso ou esclerose tuberosa. O exame em busca de sinais cutâneos do CET (angiofibromas faciais, máculas hipomelanóticas, fibromas periungueais) faz parte da investigação.
- Exames
- VEGF-D sérico: nível alto com cistos típicos na TC confirma LAM sem biópsia. Função pulmonar: padrão obstrutivo com DLCO baixa, às vezes com resposta ao broncodilatador. Líquido pleural com quilomícrons e triglicerídeos altos nos derrames quilosos. Biópsia (transbrônquica ou cirúrgica) mostrando células LAM que coram para actina de músculo liso e HMB-45 quando o VEGF-D e os demais achados não são diagnósticos.
- Imagem
- TC de alta resolução: muitos cistos redondos de paredes finas e tamanho semelhante, distribuídos uniformemente pelos dois pulmões, incluindo as bases. TC ou RM de abdome e pelve para angiomiolipomas, linfangioleiomiomas e linfonodomegalias; RM de crânio se houver suspeita de CET.
Diagnóstico diferencial
- Histiocitose pulmonar de células de Langerhans (fumantes, cistos irregulares e nódulos nos campos superiores)
- Enfisema
- Síndrome de Birt-Hogg-Dubé (cistos basais junto à pleura, fibrofoliculomas cutâneos, tumores renais)
- Pneumonia intersticial linfocítica (doença de Sjögren)
- Asma ou DPOC (erros diagnósticos comuns)
- Doença de depósito de cadeias leves e outras doenças císticas raras
Objetivo do tratamento
Frear a perda de função pulmonar com inibição da mTOR, prevenir e tratar o pneumotórax e as complicações quilosas e manejar os angiomiolipomas.
Tratamento
- Clínico
- Os inibidores de mTOR (sirolimo ou, em alguns pacientes, everolimo) estabilizam a função pulmonar em pacientes com VEF1 anormal ou em queda e reduzem angiomiolipomas e linfangioleiomiomas; são usados por longo prazo porque o declínio recomeça ao suspendê-los. Broncodilatadores inalatórios se houver reversibilidade.
- Procedimento
- Pleurodese (química ou cirúrgica) após o primeiro pneumotórax, porque a recorrência é muito comum.
- Procedimento
- Embolização de angiomiolipomas renais grandes ou com sangramento; drenagem e medidas dietéticas nos derrames quilosos.
- Reabilitação
- Reabilitação pulmonar, oxigênio suplementar, vacinação; evitar medicamentos com estrogênio e orientar sobre gestação e viagens aéreas.
- Cirúrgico
- Transplante pulmonar na doença terminal; a LAM pode recidivar no enxerto, mas raramente tem importância clínica.
- Acompanhamento
- Função pulmonar a cada poucos meses no início e depois anualmente; imagem abdominal periódica para angiomiolipomas; efeitos adversos dos inibidores de mTOR (úlceras orais, elevação dos lipídios, infecções).
Complicações
- Pneumotórax recorrente
- Quilotórax e ascite quilosa
- Sangramento de angiomiolipoma renal
- Obstrução progressiva ao fluxo aéreo e insuficiência respiratória crônica
- Hipertensão pulmonar
Prognóstico
Variável e em geral lentamente progressiva: a sobrevida mediana livre de transplante hoje passa de 20 anos após o diagnóstico. A doença tende a progredir mais rápido quando começa antes da menopausa e desacelera depois dela. Os inibidores de mTOR mudaram o prognóstico ao estabilizar a função pulmonar.
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Qual via está hiperativa na linfangioleiomiomatose, e qual é o tratamento-alvo?
A mTOR, pela perda de função de TSC1 ou TSC2; trata-se com inibidores de mTOR como o sirolimo.
Qual exame de sangue, com cistos típicos na TC, pode confirmar a LAM sem biópsia?
O VEGF-D sérico (fator de crescimento do endotélio vascular D) elevado.
Como os cistos da LAM diferem dos da histiocitose pulmonar de células de Langerhans?
Os cistos da LAM são redondos, de paredes finas e distribuídos uniformemente, incluindo as bases; os da HPCL são irregulares, com nódulos, principalmente nos campos superiores de fumantes.
Por que se oferece pleurodese após o primeiro pneumotórax na LAM?
Porque o pneumotórax recorre na maioria das pacientes; a pleurodese reduz a recorrência.
Conexões
Doenças relacionadas9
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Lymphangioleiomyomatosis (StatPearls (NCBI Bookshelf), 2023).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.