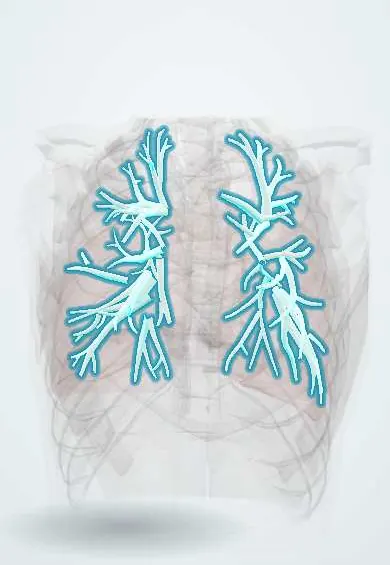
Fibrosis quística !
Enfermedad hereditaria que vuelve el moco espeso y pegajoso y daña los pulmones, el páncreas y otros órganos. Suele detectarse en la infancia.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
- Bronquios segmentarios
- Bronquios lobares
- Páncreas
- Lóbulo superior derecho
- Lóbulo superior izquierdo
- Hígado
- Vesícula biliar
- Íleon
- Cavidad nasal
- Seno maxilar
- Conducto deferente
En embriología
En semiología
Por qué ocurre
- Fibrosis quística: del canal CFTR al daño de los órganos
- Herencia mendeliana: autosómica dominante, recesiva y ligada al X
- Estrés del retículo endoplásmico y respuesta a proteínas mal plegadas
- Cómo un solo gen causa enfermedad: enzimas, receptores y proteínas estructurales
- Defensas de la vía aérea, tos y depuración mucociliar
- Transporte a través de membranas
Qué es
Enfermedad autosómica recesiva causada por mutaciones del gen CFTR, que codifica un canal de cloro de las células epiteliales. Las secreciones espesas obstruyen las vías aéreas, los conductos pancreáticos y biliares, el intestino y el conducto deferente.
A quién afecta
Es la enfermedad autosómica recesiva limitante de la vida más frecuente en personas de ascendencia europea. También se presenta en América Latina, con perfiles de mutación variados por el mestizaje; probablemente está subdiagnosticada en Colombia y la región, donde el acceso a la prueba del sudor y al tamizaje neonatal es desigual. La supervivencia ha mejorado de forma constante con la atención especializada.
Causas
- Mutaciones bialélicas del gen CFTR en el cromosoma 7 (herencia autosómica recesiva)
- F508del es la mutación más frecuente en el mundo; produce mal plegamiento y degradación de la proteína
- Las clases de mutación van desde la ausencia de proteína hasta la función reducida, lo que explica en parte la gravedad
Factores de riesgo
- Ambos padres portadores de una mutación de CFTR (riesgo de 25 % para cada hijo)
- Antecedente familiar de fibrosis quística
- Ascendencia europea, aunque se presenta en todas las poblaciones
Fisiopatología
El CFTR defectuoso reduce la secreción de cloro y bicarbonato y aumenta la absorción de sodio en la vía aérea, por lo que el líquido de superficie se deshidrata y el moco se vuelve espeso. Falla la depuración mucociliar y aparecen infección crónica (Staphylococcus aureus en la infancia, luego Pseudomonas aeruginosa), inflamación neutrofílica y bronquiectasias, de predominio en los lóbulos superiores. En las glándulas sudoríparas el canal no reabsorbe cloro, y el sudor es salado. La obstrucción de los conductos pancreáticos causa insuficiencia exocrina y, más tarde, diabetes relacionada con la fibrosis quística.
Síntomas y signos
- Tos productiva crónica, sibilancias e infecciones respiratorias recurrentes
- Íleo meconial en el recién nacido
- Deposiciones abundantes, grasosas y fétidas (esteatorrea) y falla de medro pese a buen apetito
- Piel de sabor salado
- Pólipos nasales y sinusitis crónica
- Hipocratismo digital
- Infertilidad masculina por ausencia congénita del conducto deferente
Diagnóstico
- Clínico
- Se sospecha por un tamizaje neonatal positivo, íleo meconial, infecciones respiratorias recurrentes con malabsorción o retraso del crecimiento, o antecedente familiar.
- Pruebas
- La prueba de cloro en sudor (iontoforesis con pilocarpina) es la prueba clave: 60 mmol/L o más apoya el diagnóstico. El estudio genético de CFTR identifica las mutaciones. El tamizaje neonatal mide la tripsina inmunorreactiva. Elastasa fecal para la insuficiencia pancreática; cultivos de esputo; espirometría (VEF1) para seguir la enfermedad pulmonar.
- Imágenes
- La radiografía y la tomografía de tórax muestran hiperinsuflación, engrosamiento de las paredes bronquiales, tapones de moco y bronquiectasias, a menudo en los lóbulos superiores; radiografía o ecografía abdominal para íleo meconial y enfermedad hepática o pancreática.
Diagnóstico diferencial
- Discinesia ciliar primaria
- Bronquiectasias de otras causas (posinfecciosas, inmunodeficiencia)
- Asma
- Enfermedad celíaca u otras causas de malabsorción y falla de medro
- Inmunodeficiencia con infecciones recurrentes
Objetivo del tratamiento
Despejar las secreciones de la vía aérea, controlar la infección y la inflamación, mantener la nutrición y el crecimiento, corregir el defecto de la proteína cuando es posible y tratar las complicaciones en un centro especializado multidisciplinario.
Tratamiento
- Rehabilitación
- Limpieza diaria de la vía aérea con fisioterapia respiratoria, dispositivos y ejercicio.
- Médico
- Mucolíticos e hidratantes de la vía aérea inhalados (dornasa alfa, solución salina hipertónica), broncodilatadores, antibióticos inhalados y orales para Pseudomonas crónica, y antibióticos intravenosos en las exacerbaciones; azitromicina como antiinflamatorio.
- Médico
- Moduladores de CFTR (correctores y potenciadores como elexacaftor-tezacaftor-ivacaftor) en mutaciones elegibles, que mejoran la función pulmonar y de otros órganos.
- Estilo de vida
- Dieta alta en calorías y grasa con reemplazo de enzimas pancreáticas en las comidas, vitaminas liposolubles (A, D, E, K) y sal adicional.
- Seguimiento
- Espirometría periódica, cultivos de esputo, crecimiento, tamizaje de diabetes relacionada con la fibrosis quística y de enfermedad hepática; control de infecciones entre pacientes.
- Quirúrgico
- Trasplante pulmonar en la enfermedad pulmonar terminal.
Fármacos para esta enfermedad
Complicaciones
- Bronquiectasias e insuficiencia respiratoria progresiva
- Hemoptisis y neumotórax
- Aspergilosis broncopulmonar alérgica
- Insuficiencia pancreática exocrina, pancreatitis y diabetes relacionada con la fibrosis quística
- Cirrosis biliar focal y cálculos biliares
- Íleo meconial y síndrome de obstrucción intestinal distal
- Infertilidad masculina, osteoporosis y déficit de vitaminas liposolubles
Pronóstico
La esperanza de vida ha aumentado mucho con la atención especializada y, más recientemente, con los moduladores de CFTR; muchos pacientes llegan hoy a la adultez y la mediana edad. La insuficiencia respiratoria sigue siendo la principal causa de muerte, y el desenlace depende de la mutación, del acceso a la atención y del diagnóstico oportuno.
Prevención
- Tamizaje neonatal para el diagnóstico temprano
- Asesoría genética y estudio de portadores en las familias afectadas
- Vacunación y control de infecciones para evitar la infección cruzada
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Cuál es el gen y el patrón de herencia de la fibrosis quística?
Mutaciones del gen CFTR en el cromosoma 7, con herencia autosómica recesiva; F508del es la más frecuente.
¿Cuál es la prueba diagnóstica clave de la fibrosis quística?
La prueba de cloro en sudor, con un valor de 60 mmol/L o más que apoya el diagnóstico, confirmada con el estudio genético de CFTR.
¿Cuál es la presentación gastrointestinal neonatal típica de la fibrosis quística?
El íleo meconial, una obstrucción del íleon terminal por meconio espeso.
¿Qué microorganismo suele causar la infección pulmonar crónica en adultos con fibrosis quística?
Pseudomonas aeruginosa (Staphylococcus aureus predomina en la primera infancia).
¿Por qué la mayoría de los hombres con fibrosis quística son infértiles?
Por ausencia bilateral congénita del conducto deferente, que causa azoospermia obstructiva, con producción de espermatozoides en general normal.
Enfermedades relacionadas
- Bronquiectasias
- Pancreatitis crónica
- Pancreatitis aguda
- Obstrucción intestinal delgada
- Cirrosis hepática
- Colelitiasis
- Rinosinusitis aguda
- Neumotórax
- Insuficiencia respiratoria aguda (hipoxémica e hipercápnica)
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Cystic fibrosis: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2023); Cystic Fibrosis (National Heart, Lung, and Blood Institute (NHLBI, NIH), 2023).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.