
Proteinose alveolar pulmonar
Doença rara em que o surfactante se acumula nos alvéolos porque as células que o removem falham. Causa falta de ar lenta; lavar os pulmões ajuda.
O que é
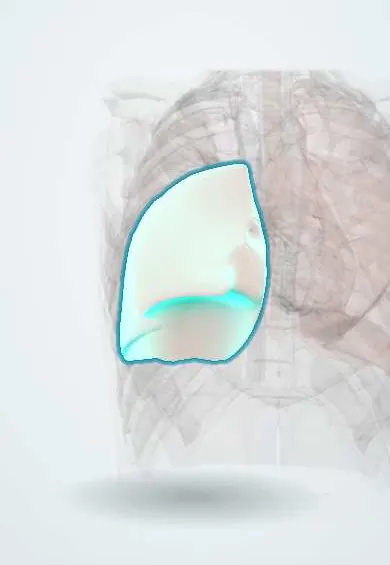
Síndrome rara em que lipídios e proteínas do surfactante se acumulam nos alvéolos porque os macrófagos alveolares não conseguem removê-los, preenchendo os espaços aéreos e prejudicando a troca gasosa. A maioria dos casos é autoimune, causada por anticorpos contra o fator estimulador de colônias de granulócitos e macrófagos (GM-CSF).
Quem afeta
Rara, com prevalência de poucos casos por milhão de pessoas. Cerca de 90 % são autoimunes; costuma surgir entre os 30 e os 50 anos, é mais frequente em homens, e a maioria dos pacientes fumou. As formas secundárias ocorrem com neoplasias hematológicas ou exposição intensa a poeiras, e as hereditárias principalmente em lactentes e crianças.
Causas
- Autoimune: autoanticorpos neutralizantes anti-GM-CSF (a maioria dos casos)
- Secundária: doenças hematológicas (síndrome mielodisplásica, leucemia mieloide), deficiência de GATA2, imunodeficiência e imunossupressão
- Secundária: inalação intensa de sílica (silicoproteinose aguda), alumínio, índio, titânio ou outras poeiras e fumos
- Hereditária: mutações no receptor de GM-CSF (CSF2RA, CSF2RB)
- Distúrbios congênitos da produção de surfactante (SFTPB, SFTPC, ABCA3, NKX2-1), que são uma doença diferente, principalmente pediátrica, de aspecto semelhante
Fatores de risco
- Tabagismo
- Exposição ocupacional a poeiras e fumos (jateamento de areia, mineração, corte de pedras, metalurgia)
- Síndrome mielodisplásica e outros distúrbios mieloides
- Sexo masculino, meia-idade
Fisiopatologia
Os pneumócitos tipo II produzem surfactante continuamente, e os macrófagos alveolares degradam a maior parte dele. O GM-CSF, atuando pelo fator de transcrição PU.1, é necessário para que os macrófagos amadureçam e removam o surfactante. Quando o GM-CSF é neutralizado por autoanticorpos, falta por mutações do receptor ou os macrófagos estão lesados, o surfactante se acumula e os macrófagos ficam inchados e espumosos. Os alvéolos se enchem de material positivo ao ácido periódico de Schiff (PAS), enquanto o interstício permanece em grande parte normal; o sangue que passa pelos alvéolos preenchidos não é oxigenado (shunt), causando hipoxemia. A disfunção de macrófagos e neutrófilos também predispõe a infecções incomuns.
Classificação
- Primária: autoimune (anticorpos anti-GM-CSF) e hereditária (defeitos do receptor de GM-CSF)
- Secundária: hematológica, poeira inalada, infecção, imunodeficiência
- Distúrbios congênitos da produção de surfactante (categoria à parte, principalmente em crianças)
- Pela gravidade: de doença radiológica sem sintomas a insuficiência respiratória hipoxêmica
Sintomas e sinais
- Falta de ar aos esforços lentamente progressiva
- Tosse seca, às vezes com escarro esbranquiçado ou gomoso
- Fadiga e perda de peso
- Algumas pessoas não têm sintomas apesar de alterações radiológicas marcantes
- Febre sugere infecção sobreposta
- Poucos sinais: estertores são incomuns; cianose e baqueteamento na doença avançada
Diagnóstico
- Clínico
- Suspeita-se em pessoa de meia-idade, frequentemente fumante, com falta de ar lentamente progressiva e opacidades difusas que parecem piores na imagem do que os sintomas sugerem; perguntam-se exposições ocupacionais e doenças hematológicas.
- Exames
- A pesquisa sérica de anticorpos anti-GM-CSF é altamente sensível e específica para a proteinose autoimune; quando negativa, os níveis séricos de GM-CSF e os testes genéticos buscam as formas hereditárias. O lavado broncoalveolar retorna líquido leitoso e opaco com material PAS-positivo e macrófagos espumosos; biópsia transbrônquica ou criobiópsia, ou raramente cirúrgica, só é necessária quando o diagnóstico é incerto. A função pulmonar mostra queda desproporcional da capacidade de difusão e frequentemente padrão restritivo; oximetria ou gasometria arterial medem a hipoxemia. A LDH sérica e outros marcadores (KL-6, CEA) frequentemente estão elevados; o hemograma rastreia causa hematológica; culturas buscam infecção.
- Imagem
- A radiografia de tórax mostra opacidades alveolares bilaterais, simétricas, predominantemente peri-hilares (padrão em asa de morcego), sem derrames nem cardiomegalia. A TC de alta resolução mostra opacidade em vidro fosco com septos interlobulares espessados (pavimentação em mosaico) e bordas nítidas e geográficas com lóbulos poupados.
Diagnóstico diferencial
- Edema pulmonar cardiogênico
- Pneumonia por Pneumocystis e outras infecções atípicas
- Hemorragia alveolar difusa
- Síndrome do desconforto respiratório agudo
- Pneumonia em organização e pneumonia intersticial não específica
- Pneumonia lipoídica
- Adenocarcinoma mucinoso invasivo
- Sarcoidose
Objetivo do tratamento
Limpar os alvéolos para restaurar a troca gasosa, corrigir a causa da falha dos macrófagos, prevenir e tratar infecções e evitar novas exposições.
Tratamento
- Acompanhamento
- Pessoas com doença leve e poucos sintomas são acompanhadas com sintomas, oximetria, função pulmonar e imagem; algumas remitem espontaneamente.
- Procedimento
- Lavagem pulmonar total, o tratamento padrão da doença sintomática: sob anestesia geral com tubo de duplo lúmen, um pulmão é ventilado enquanto o outro é repetidamente preenchido com soro fisiológico aquecido e drenado, com percussão torácica, até o líquido clarear; o outro pulmão é lavado na mesma sessão ou em outra posterior.
- Clínico
- O GM-CSF recombinante inalado (sargramostim, molgramostim) na proteinose autoimune melhora a oxigenação e pode reduzir a necessidade de lavagem; a disponibilidade varia conforme o país. Rituximabe ou plasmaférese foram tentados em casos refratários, com evidência limitada.
- Clínico
- Formas secundárias: tratar a causa, por exemplo afastamento da exposição a poeiras ou tratamento da doença hematológica; transplante de células-tronco hematopoéticas para deficiência de GATA2 ou defeitos hereditários do receptor em pacientes selecionados.
- Estilo de vida
- Parar de fumar e evitar poeiras ocupacionais; vacinação contra influenza e pneumococo; tratamento imediato das infecções.
- Cirúrgico
- Transplante pulmonar na doença terminal ou nos distúrbios congênitos do surfactante; a forma autoimune pode recidivar no pulmão transplantado.
Complicações
- Insuficiência respiratória hipoxêmica
- Infecções oportunistas: Nocardia, Mycobacterium (tuberculosas e não tuberculosas), Aspergillus, Cryptococcus, Histoplasma
- Fibrose pulmonar (incomum)
- Complicações da lavagem: piora transitória da hipoxemia, extravasamento de líquido para a pleura, pneumotórax
Prognóstico
A proteinose autoimune tem bom prognóstico com lavagem e GM-CSF, com sobrevida em cinco anos acima de 90 %; alguns casos remitem sozinhos e outros precisam de lavagens repetidas. A proteinose secundária depende da causa e é pior com neoplasias hematológicas; os distúrbios congênitos do surfactante frequentemente são graves em lactentes.
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
O que causa a maioria dos casos de proteinose alveolar pulmonar?
Autoanticorpos que neutralizam o GM-CSF, de modo que os macrófagos alveolares não amadurecem nem removem o surfactante.
Qual é o padrão clássico na TC de alta resolução?
Pavimentação em mosaico (crazy paving): opacidade em vidro fosco com septos interlobulares espessados, bordas geográficas nítidas e lóbulos poupados.
Qual é o aspecto do lavado broncoalveolar nessa doença?
Líquido leitoso e opaco com material acelular PAS-positivo e macrófagos espumosos.
Qual é o tratamento padrão da doença sintomática?
A lavagem pulmonar total sob anestesia geral; o GM-CSF inalado é uma opção na forma autoimune.
Conexões
Doenças relacionadas9
- Doença pulmonar intersticial
- Pneumonia por Pneumocystis (PCP)
- Nocardiose
- Infecções por micobactérias não tuberculosas (MAC, M. abscessus, úlcera de Buruli)
- Aspergilose
- Síndromes mielodisplásicas
- Pneumoconioses (silicose, asbestose, pneumoconiose dos mineiros de carvão)
- Insuficiência respiratória aguda (hipoxêmica e hipercápnica)
- Síndrome do desconforto respiratório agudo (SDRA)
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Pulmonary Alveolar Proteinosis (StatPearls (NCBI Bookshelf), 2026).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.